普瑞新闻
全球法规更新、市场准入动态与 Pure Global 最新资讯。
牙科、眼科AI在沙特获准上市:中国企业该借鉴哪些证据准备?
沙特食品药品监督管理局近日批准两款本土AI医疗软件Dental IQ和SAARIA上市,分别用于牙科影像病理识别及糖尿病视网膜病变筛查。此次获批不仅基于算法性能,更依赖于完整的技术文件、临床证据审查、沙特本地临床研究及上市后随访计划。这对计划出海的中国医疗AI企业具有重要借鉴意义:需纠正将算法测试集表现等同于市场准入证据的误区。监管核心关注点在于证据能否充分支撑预期用途、产品是否适配当地临床场景,以及上市后如何确保持续的安全有效。企业应通过参与监管创新路径获取早期指导,构建连接产品主张、验证数据、实际临床应用与上市后管理的完整证据体系,而非简单复制申报文件,从而满足严格的合规要求并顺利进入国际市场。
医生最后点确认,就能免注册?TGA明确CDSS豁免边界
澳大利亚治疗用品管理局(TGA)发布临床决策支持系统(CDSS)豁免修订说明,将于2026年11月1日实施。此次修订并非放宽医疗AI准入或引入新监管要求,而是明确既有豁免边界,纠正“医生最终确认即可免注册”的误区。修订核心在于细化五项必须同时满足的豁免条件,强调软件需仅用于辅助决策、输出可被医务人员理解核验,且不构成自动豁免依据。企业应关注软件实际功能与输出内容,而非仅凭名称判断合规性。截至2026年9月14日该条款尚未生效,业界需准确解读法规,避免误判合规风险,确保产品符合TGA对CDSS豁免范围的严格界定,而非盲目期待监管“绿灯”。
欧盟IVD分类指南MDCG 2020-16 Rev.5更新:质控品写了浓度范围,就一定属于“赋值质控品”吗?
2026年9月9日,欧盟发布MDCG 2020-16 Rev.5指南,重点澄清IVDR下Rule 7关于未赋值质控材料的分类依据。此次修订并非新设规则或全面降级质控品风险等级,而是进一步解释如何区分“赋值”与“未赋值”质控材料。核心观点指出,仅凭说明书列出浓度范围不能直接判定为“赋值质控品”,关键在于数值用途、日常质控靶值确定方及是否用于验证器械性能。若质控品无定量或定性赋值,仍归为Class B。该文件属指导性而非法律强制,旨在消除行业对“写数值即高类”的误解。独立质控企业及IVD制造商需重点关注,应结合IVDR法规原文,从产品实际功能而非表面标签出发,准确进行合规分类,避免误读导致的市场准入风险。
FDA牙科双指南定稿:光固化灯测哪里、复合树脂怎么验证?
2026年9月2日,FDA正式发布牙科光固化灯及复合树脂两份510(k)终版指南,替代旧版文件。此次更新核心在于明确产品描述、对比器械、性能验证与标签宣称需形成完整证据链。主要调整包括:光固化灯光输出测量位置由距端部2mm调整为导光头端部,但仍建议提供0至10mm的辐照度衰减曲线;光固化灯指南删除了树脂固化深度测量要求,但复合树脂指南仍保留该项测试;复合树脂货架期评价需逐项评估非临床性能,重点证明有效期内功能稳定而非仅外观无变化。企业应注意指南虽为非约束性建议,但需确保现有资料覆盖所有关注点,并可采用满足法规的替代方法,务必区分新增要求与既有规范,以符合FDA当前审评思路。
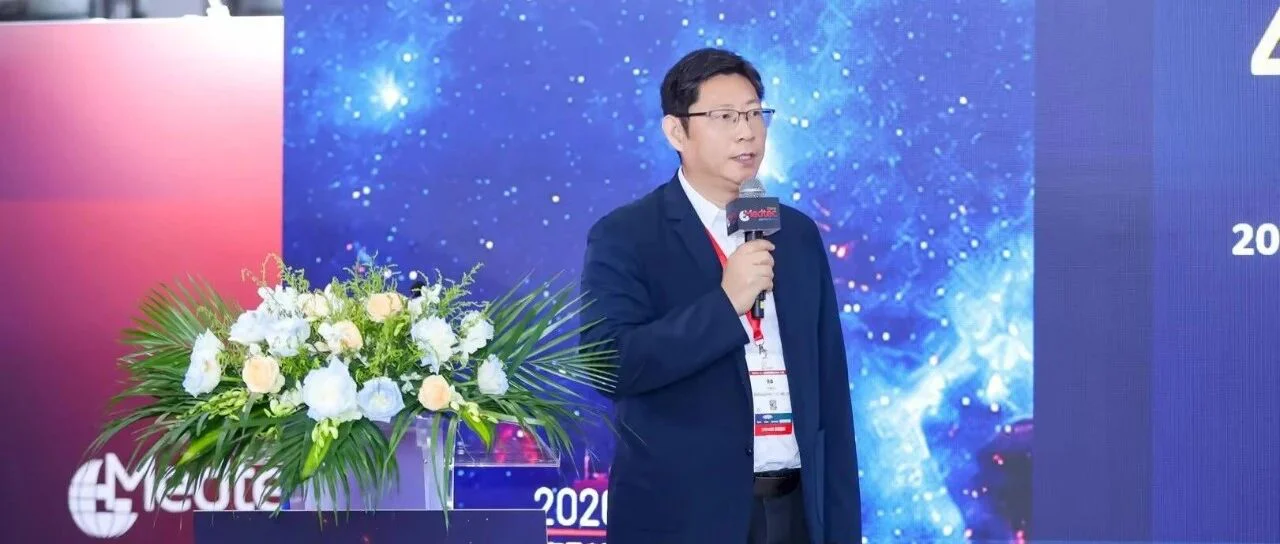
普瑞纯证亮相Medtec China 2026出海配套服务会议,分享医械品牌全球化破局之道
2026年9月1日至3日,第20届Medtec China在上海新国际博览中心盛大举行,规模扩至四馆,汇聚全球千余家参展商。同期举办的出海配套服务会议聚焦医械企业出海痛点,探讨构建合规、敏捷的全球化供应链。普瑞纯证作为AI驱动的全球化合规服务商受邀出席,市场总监陈雷发表《医疗器械企业全球化品牌建设及破局》演讲。他指出,中国医械出海已从“性价比”驱动的“产品出口”迈向需构建系统性能力的“品牌出海”新阶段。面对FDA、CE MDR等严苛监管,合规是品牌信任的基石。结合服务500+企业的实战经验,陈雷强调企业需在法规准入、临床证据及本土化运营等多维度发力,通过“生态共融、协同出海”破解困局,实现从单一注册到全生命周期合规管理的跨越,助力中国品牌在全球市场真正立足。