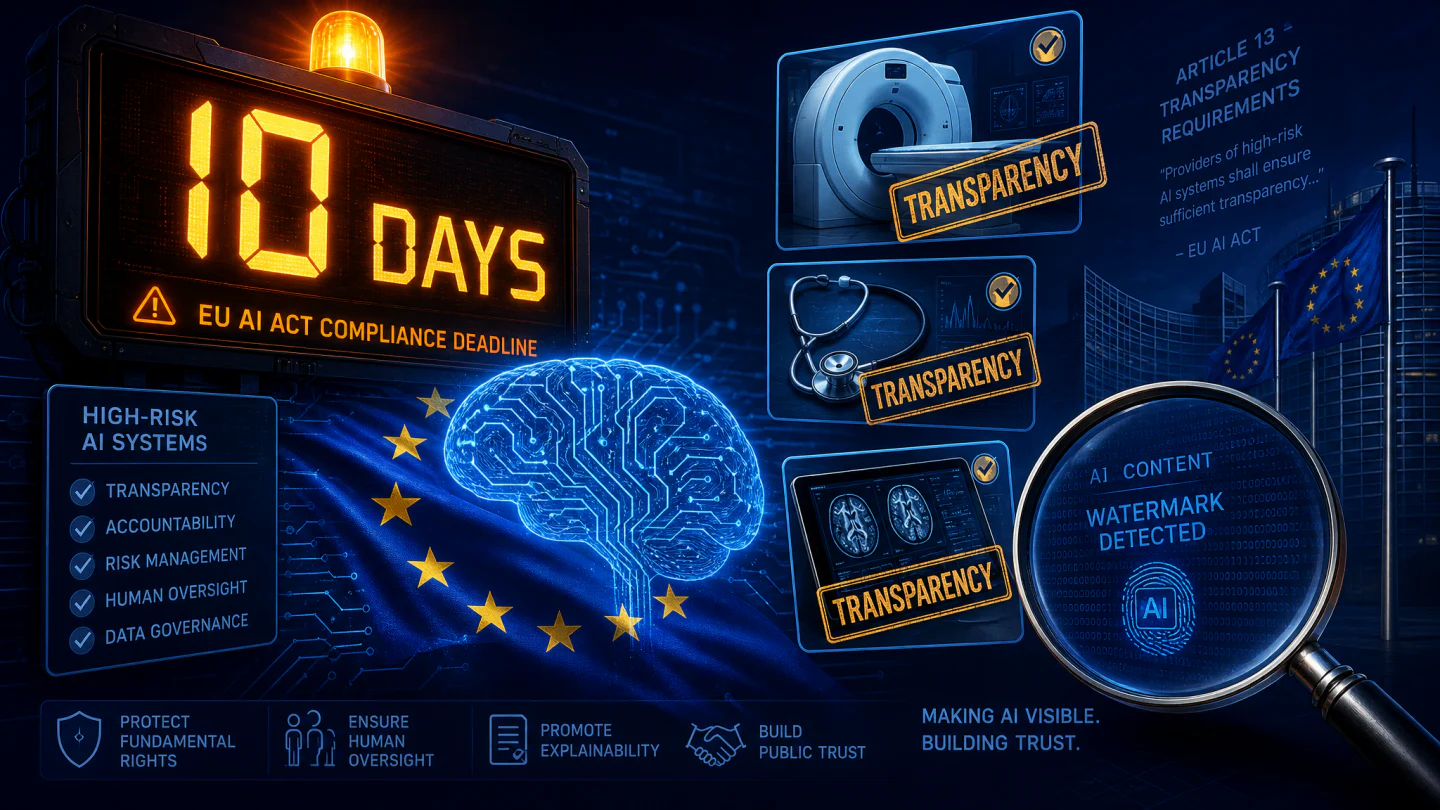
距离2026年8月2日只剩不到10天。
从这一天起,欧盟AI法案(Regulation (EU) 2024/1689)中最广泛适用的一组义务——第50条透明度义务——将正式生效。这不是只针对"高风险AI系统"的小范围规定,而是覆盖几乎所有与人交互或生成内容的AI系统的横向义务。
7月20日,也就是生效倒计时仅12天的节点,欧盟委员会紧急发布了一份长达51页的正式指南,为提供者(Provider)和部署者(Deployer)提供实操合规指引。
与此同时,一场围绕"AI医疗器械到底该不该受AI法案管辖"的政策博弈正在白热化——6家代表消费者、医生、药剂师和医院的欧洲机构于7月15日联名发表公开信,强烈反对将AI医疗器械移出AI法案的监管范围。
对中国SaMD(Software as a Medical Device)和AI辅助诊断出海欧盟的企业而言,这两件事加在一起,构成了一张必须立即读懂的合规地图。
一、8月2日生效的到底是什么?——第50条透明度义务全解读
AI法案的第50条,可以说是整部法案中影响面最广的条款。它不像高风险AI条款那样只针对特定行业,而是覆盖了四大类场景中所有AI系统的透明度义务——无论你的系统是否被归类为"高风险"。
🔸 场景一:直接与人交互的AI系统(Article 50(1))
📌 谁要合规:AI系统的提供者(Provider)
📌 核心要求:必须在设计层面确保用户在交互开始时或之前被明确告知他们正在与AI系统交互,而非与真人交流。
📌 典型场景:聊天机器人(Chatbot)、AI客服、AI诊断问答系统、AI Agent等。
📌 例外情形:如果AI的存在对用户而言是"显而易见的"(obvious),则可豁免。指南特别举了一个与医疗器械直接相关的例子——仅供经过专业训练的医疗人员使用的AI辅助诊断和治疗建议系统,由于使用者本身清楚自己在操作AI工具,可被视为"显而易见"而豁免。
🔸 场景二:生成合成内容的AI系统(Article 50(2))
📌 谁要合规:AI系统的提供者(Provider)
📌 核心要求:必须确保AI生成或修改的内容(文本、图像、音频、视频)以机器可读格式进行标记(watermarking/metadata),使其能被检测为AI生成或AI操纵的内容。
📌 重要利好——医疗器械的特殊豁免:指南明确指出,如果AI系统仅进行"标准编辑或轻微修改"(standard editing or minor alterations),则不触发标记义务。具体而言,医疗设备内部的AI图像技术处理或重建——如标注(annotations)、框选(boxes)、轮廓线(contours)、圆圈标记(circles)、热力图(heatmaps)——均被排除在合成内容标记义务之外。
⚡ 这意味着什么?如果你的AI医学影像产品是在已有的医学图像上进行标注、区域高亮、病灶轮廓描绘等辅助分析,这些处理被视为"标准技术处理"而非"合成内容生成",不需要加水印或机器可读标记。这对CT/MRI/X光AI辅助诊断产品是一个明确的利好信号。
🔸 场景三:情绪识别和生物特征分类系统(Article 50(3))
📌 谁要合规:AI系统的部署者(Deployer)
📌 核心要求:使用情绪识别或生物特征分类AI系统时,必须告知受影响的个人。这涉及面部表情分析、语音情绪检测、步态识别等技术。
🔸 场景四:深度伪造与公共利益文本(Article 50(4))
📌 谁要合规:AI系统的部署者(Deployer)
📌 核心要求:必须披露深度伪造(deepfake)内容的AI生成属性;发布涉及公共利益事项的AI生成文本时,若缺乏人类审核或编辑控制,也必须标注。
⚠️违规代价有多大?
不合规的后果相当严重:最高1500万欧元或企业全球年营业额的3%(取较高者)。对于中小企业,罚款上限以两者中较低者为准——但仍然不是一个可以轻视的数字。
二、一张时间线看清:AI法案对医疗器械企业的分阶段合规日历
AI法案的实施不是一刀切,而是分阶段推进的。加上2026年5月达成政治协议的"数字综合包"(Digital Omnibus on AI),时间线变得更加复杂。以下是医疗器械AI企业必须关注的关键节点:
📌 2026年8月2日(即将到来!)
✅第50条透明度义务正式生效——所有与人交互的AI系统、生成合成内容的AI系统、情绪识别/生物特征分类系统、深度伪造内容
✅欧盟委员会和各国市场监管机构的执法权力启动
📌 2026年12月2日
✅已于8月2日前投放市场的AI系统,第50条第2款(机器可读标记义务)的过渡合规截止日——这是Digital Omnibus给予的4个月缓冲期
✅新增AI禁止实践生效(非自愿性/亲密内容AI生成、儿童性虐待内容AI生成)
📌 2027年12月2日
✅ Annex III独立高风险AI系统(如医院工作流AI、患者分诊算法等未按MDR进行CE认证的AI系统)高风险义务适用
📌 2028年8月2日(⚡这是医疗器械AI企业最关键的日期)
✅ Annex I嵌入式高风险AI——即受MDR/IVDR监管并需通过公告机构(NB)合格评定的AI医疗器械——高风险义务全面适用
✅这一日期较原定的2027年8月延长了12个月,是Digital Omnibus的核心延期之一
⚡ 划重点:透明度义务(8月2日生效)和高风险义务(2028年8月生效)是两条独立的合规线。即使你的AI医疗器械获得了高风险义务的延期,透明度义务仍然在8月2日生效,没有额外缓冲。
三、6大机构联名开撕:AI器械到底该不该被移出AI法案?
就在透明度指南发布的5天前(7月15日),一封来自欧洲六大机构的联名公开信引发了行业震动。签署方包括:
✍️ ANEC——欧洲消费者标准化代言组织
✍️ BEUC——欧洲消费者组织
✍️ CDT Europe——民主与技术中心(欧洲分部)
✍️ CPME——欧洲医生常务委员会
✍️ EAHP——欧洲医院药剂师协会
✍️ HOPE——欧洲医院与医疗联盟
这封信的核心诉求只有一个:反对欧盟委员会将AI医疗器械移出AI法案管辖范围的提案。
📋 争议的焦点是什么?
事情要从欧盟委员会正在推进的MDR/IVDR修订说起。在修订提案中,欧盟委员会提出了一项争议性极大的变更——将MDR和IVDR从AI法案Annex I的Section A中删除。翻译成大白话就是:让AI医疗器械不再需要遵守AI法案的高风险AI系统要求,仅受MDR/IVDR监管即可。
支持者(主要是产业界和部分监管简化倡导者)的逻辑是:MDR/IVDR已经对医疗器械有全面的监管要求,再叠加AI法案会造成"重复监管"(duplication),增加企业合规成本。
但反对者——也就是这6家机构——的反驳非常有力:
❌ "不是消除重复,而是消除保护"
公开信明确指出:MDR/IVDR在设计之初就不是为了监管AI。它们不涵盖AI特有的风险管理需求(如训练数据质量和偏差检查)、人类监督(防自动化偏差)、数据治理、AI透明度义务、以及基本权利保护。将AI器械移出AI法案,意味着这些AI特有的保护措施全部失效。
❌ "AI法案已经内置了去重机制"
公开信强调,欧盟立法者在制定AI法案时已经充分考虑了与MDR/IVDR的协调:单一技术文档、整合的质量管理和上市后监测义务、统一的EU合规声明、通过MDR/IVDR不良事件报告系统处理严重事件。MDR/IVDR公告机构也可以同时评估AI法案合规性。Digital Omnibus更进一步,允许公告机构一次性获得多领域AI评审认证能力。
❌ "不要在墨迹未干时推翻共识"
AI法案与MDR/IVDR的衔接问题,在2026年5月Digital Omnibus谈判中已经被充分辩论并达成协议——立法者明确决定将AI医疗器械保留在AI法案范围内。仅仅几个月后就试图推翻这一决定,恰恰制造了其声称要消除的"法律不确定性"。
值得注意的是,欧洲议会内部市场与消费者保护委员会(IMCO)的草案意见也明确拒绝了将AI器械移出AI法案的提案。
四、对中国SaMD/AI出海欧盟企业的实操建议
面对这个"透明度义务即将生效+高风险义务延期但不取消+AI器械监管归属尚在博弈"的复杂局面,中国AI医疗器械出海企业应该怎么做?
📌 第一步:立即自查——你的AI系统是否触发第50条义务
对照以下问题逐一排查:
🔹你的AI产品是否直接与终端用户(医生或患者)交互?如果是——8月2日起必须在交互开始时披露AI身份(除非属于"显而易见"豁免)
🔹你的AI系统是否生成合成内容(AI生成的诊断报告文本、AI生成的影像)?如果是——必须以机器可读格式标记
🔹你的AI系统是否对已有医学图像进行标注、轮廓描绘、热力图叠加等技术处理?如果是——好消息,指南明确豁免此类操作,不需要加合成内容标记
📌 第二步:区分"透明度合规"和"高风险合规"两条线
🔹 透明度合规——2026年8月2日生效,没有延期,必须立即行动
🔹 高风险合规——对于受MDR/IVDR监管的AI器械,Digital Omnibus将截止日延至2028年8月2日。这给了你约2年的准备窗口,但不意味着可以暂停准备
📌 第三步:关注MDR/IVDR修订中AI器械归属的最终结果
🔹如果欧盟委员会的提案最终通过(将AI器械移出AI法案),AI器械的合规义务将仅限于MDR/IVDR
🔹如果BEUC等机构的反对成功(保留AI器械在AI法案范围内),AI器械将面临MDR/IVDR + AI法案的双轨合规要求
🔹目前迹象显示,欧洲议会IMCO委员会倾向于保留,最终结果预计在MDR/IVDR修订案正式通过时明确
🔹 建议:按照双轨合规做准备——即使最终只需单轨,提前准备的AI治理体系和技术文档也不会浪费
📌 第四步:开始将AI治理整合进现有QMS
无论最终监管归属如何定论,以下AI治理要素已成为行业最佳实践,建议现在就开始部署:
🔹 数据治理:训练数据集的来源记录、偏差评估、数据质量验证
🔹 算法透明度:模型决策过程的可解释性文档
🔹 人类监督机制:确保AI输出不自动覆盖临床判断,设计防自动化偏差的交互界面
🔹 持续性能监测:算法漂移检测、真实世界性能追踪
🔹 变更管理:AI模型更新的影响评估和文档控制
📌 第五步:利用Code of Practice展示合规
欧盟委员会于2026年6月10日发布了最终版《AI生成内容透明度实践守则》(Code of Practice on Transparency of AI-Generated Content),由独立专家组与180多位利益相关方参与制定。虽然该守则为自愿性质,但欧盟委员会和AI理事会已确认其为展示第50条合规性的有效手段。对于尚未建立完善AI透明度机制的企业,签署并遵守该守则是一个快速建立合规框架的捷径。
📚 参考来源
1. 欧盟委员会官方:《Guidelines on transparency obligations for providers and deployers of AI systems》
🔗 https://digital-strategy.ec.europa.eu/en/library/guidelines-transparency-obligations-providers-and-deployers-ai-systems
2. 欧盟委员会新闻稿:《Commission publishes guidelines on transparency obligations for providers and deployers of certain AI systems》
🔗 https://ec.europa.eu/commission/presscorner/detail/en/ip_26_1653
Pure Global视频:《EU AI Act & Medical Devices: Deadline Extended to 2028 for High-Risk Systems》
🔗 https://www.youtube.com/watch?v=nrV5WEp11N4
10. 欧盟委员会:《Code of Practice on Transparency of AI-Generated Content》
🔗 https://digital-strategy.ec.europa.eu/en/policies/code-practice-ai-generated-content
全球准入 ▶▶▶
►►►
扫码进入我们的专家群,为您解答各种法规难题
在全球临床和患者服务环节,普瑞纯证凭借遍布全球的数百个合作实验室、2 个自营实验室和 8 个海外生物银行,为医疗企业提供高效临床试验服务。其全球智能法规平台(GRIP)包含全球法规资讯、临床试验数据、多国注册产品数据、经销商数据等数据库,助力企业在产品海外落地各节点,利用大数据支持商业决策与市场战略制定。通过本次会议,将深入探讨如何借助 AI Agent 及本地化网络,从全球市场准入、产品策略、国际合规、营销体系,到全球临床和患者服务等方面,帮助中国医械企业抓住出海机会,铺平准入路径,解锁全球市场,实现从 “寻宝式” 出海到 “融入共赢式” 出海的转变,推动医疗器械行业全球化迈向新高度。