
2026年9月9日,欧盟委员会网站发布MDCG 2020-16 Rev.5。本次修订聚焦Rule 7,进一步澄清未赋值质控材料的分类依据及示例。对IVD企业而言,判断重点不只是说明书中“有没有数值”,而是这些信息的用途、日常质控靶值由谁确定,以及产品是否承担验证IVD本身性能的作用。
一款质控品的说明书中,列出了分析物的浓度范围。
这是否意味着,它一定属于“赋值质控品”,必须与相应检测器械采用相同的风险分类?
不能仅凭“写了数值”就下结论。
欧盟最新发布的MDCG 2020-16 Rev.5《Regulation (EU) 2017/746项下体外诊断医疗器械分类规则指南》,对这一容易混淆的问题作出了进一步澄清。对于独立质控材料企业,以及同时开发试剂、校准品和质控品的IVD制造商,这次更新值得重点关注。[1]
01|先看清:Rev.5究竟改了什么?
根据文件第ii页的修订记录,Rev.5列明的变化集中在一项:
Rule 7:澄清分类理由,并修订示例。
原文:Clarification of the rationale and revision of examples.
这意味着,不能把文件中同时保留的Rev.4、Rev.3等历史修订事项,全部写成2026年9月的新变化。
更重要的是,“无定量或定性赋值的质控品归为Class B”并不是这次才出现的新规则。这一规定已经载于IVDR附件VIII的Rule 7。Rev.5主要进一步解释:什么情形属于该规则所讨论的未赋值质控材料,以及它与其他质控材料如何区分。[2,第ii、45页][3,附件VIII]
因此,本次更新不宜被包装成“欧盟质控品全面降级”,也不是“所有第三方质控品统一归为Class B”。
文件性质同样需要区分:这是经MDCG认可的指导文件,并非修订IVDR的法规文本。文件首页明确,其观点不具有法律约束力,应结合IVDR阅读。
02|核心澄清:提供参考范围,不一定等于“赋值”
Rev.5在Rule 7中指出:必要时,制造商可以在使用说明书(IFU)中提供各参数的数值范围;但实验室日常使用的靶值,应当是医学实验室自行确定的值,而不是制造商给出的指示性数值。
对于指南描述的独立质控材料,为证明其适合所监测的特定体外诊断检测方法,制造商可能需要提供:
- 材料中是否存在某种分析物的信息;
- 分析物的浓度范围等信息。
指南明确,在该使用情境下,制造商提供的这些信息不被视为“assigned values”,即赋值。在没有其他适用规则的情况下,这类质控材料按照Rule 7归为Class B。[2,第45页]
判断重点,不是说明书上“有没有数字”,而是这些信息在预期使用中起什么作用。
用于说明材料适用性的指示性范围,不能直接等同于制造商提供的定量或定性赋值。
但这也不意味着,制造商只要把“赋值”改写成“参考范围”,就可以改变产品分类。
普瑞纯证理解:分类论证需要与真实预期用途、使用方法和靶值建立方式相一致。文字上的重新命名,不能替代对产品实际功能的判断。
03|独立质控材料,不能替代IVD本身要求的必要质控
这次澄清中,另一个关键点是质控材料的作用边界。
Rev.5说明,独立质控材料可以与试剂或仪器制造商提供的质控材料一起使用,以支持实验室对检测结果有效性及设备性能的持续监测。
但对于Rule 7所描述的这类独立质控材料,IFU必须清楚说明:
- 其预期用途仅限于监测实验室检验程序的有效性;
- 它们不能替代验证IVD本身性能所要求的必要质控材料。
上述边界是指南对这类产品的明确说明,而不是可以省略的背景描述。[2,第45页]
对企业而言,需要警惕一种资料不一致:分类报告将产品描述为“仅用于监测实验室检验程序”,但销售资料却宣称它可以替代试剂盒或仪器要求的必要质控。
如果用途边界前后矛盾,问题就不只是营销措辞,而是分类依据能否成立。
04|有赋值的质控品、校准品,仍要看各自的规则
Rev.5同时明确:在诊断中使用、由制造商提供定量或定性赋值的质控材料,包括用于判定检测试剂盒有效性的质控材料,按照附件VIII实施规则1.6分类。
实施规则1.6规定,针对一种或多种特定分析物、具有定量或定性赋值的质控材料,应与相应器械归入同一类别。
此外,实施规则1.5规定,拟与某器械配合使用的校准品,应与该器械归入同一类别。不能因为校准品和质控品都以小瓶包装、都在实验室使用,就混用分类依据。[2,第7、45页][3,附件VIII第1.5、1.6节]
这里有三个容易踩的坑:
第一,没有具体数字,不一定代表“未赋值”。
法规同时覆盖定量赋值和定性赋值,不能只检查是否给出了浓度数值。
第二,第三方生产或独立销售,不自动等于Class B。
商业供应关系不能代替对预期用途、赋值方式及适用规则的判断。
第三,适用Rule 7,不代表可以忽略其他规则。
附件VIII要求考虑全部适用的分类及实施规则;存在多个预期用途或多项规则时,还需遵循相应的较高类别原则。
05|新版有哪些示例?哪些材料不应直接套用Rule 7?
Rev.5的Rule 7列举了多种示例,包括:
- 未赋值的质控血清;
- 用于验证免疫层析检测中迁移过程的质控材料;
- 用于凝血检测的非特定检测方法专用质控血浆;
- 含多种生化分析物、非特定检测方法专用的质控血清;
- 作为原位杂交(ISH)非特定检测方法专用正常对照的DNA或RNA探针。
这些是说明性、非穷尽示例,并不是凭产品名称即可套用的分类清单。例如,一款含多种生化分析物的质控血清,如果实际上具有制造商赋值,仍需结合实施规则1.6判断,而不能只因名称类似就认定属于Rule 7。[2,第1、45至46页]
指南还重申,IVDR第1条第3款排除的两类材料包括:
- 国际认证的参考物质;
- 用于外部质量评价计划的材料。
不能把这些材料简单按普通IVD质控品归为Class B;同样,也不能仅因产品名称中出现“参考物质”或“质评”字样,就认定符合上述排除条件。适用范围判断,应当先于风险分类。[2,第45页]
06|普瑞纯证建议:重点复核四组资料的一致性
对于相关制造商,这次更新不应只体现为把法规清单中的“Rev.4”改成“Rev.5”。更有价值的工作,是核对以下四组资料。
一、预期用途与使用说明书。
产品究竟用于校准、验证特定IVD性能,还是监测实验室检验程序?如果按指南描述的独立未赋值质控材料论证,IFU是否清楚体现用途限制及不能替代必要质控的边界?
二、数值信息与靶值建立方式。
IFU、批次资料及随附文件中的浓度、范围或定性信息,分别承担什么作用?实验室日常使用的靶值由谁确定?这些信息与“赋值”或“未赋值”的分类论证是否一致?
三、分类报告与支持证据。
不能只写一句“依据Rule 7,Class B”。建议记录适用范围判断、预期用途、赋值情况、其他规则的适用性,以及结论与产品证据之间的对应关系。
四、注册资料与对外宣称。
技术文档、标签、官网、产品手册及销售培训材料,是否对产品功能作出了相同描述?尤其要检查是否存在“申报时仅作监测,宣传时可以替代必要质控”的矛盾。
上述为企业资料复核建议,不代表Rev.5新增了统一的重新申报期限,也不意味着所有质控产品都需要变更类别。
还应注意,Class B不等于无需公告机构参与。对于通常投放市场、非性能研究用途的Class B器械,IVDR第48条第9款仍要求相应的合格评定,包括质量管理体系和技术文档评估。分类边界更清晰,不等于免除了准入义务。[3,第48条第9款]
结语|分类的关键,不在瓶子里“有没有数值”
Rev.5带来的重要提醒是:质控材料分类,不能只看产品名称、包装形式,或说明书是否列出了一个浓度范围。
真正需要回答的是:产品用于什么目的?制造商提供的信息承担什么作用?日常靶值由谁建立?它是否承担验证IVD本身性能的必要质控功能?
对于计划进入或已经进入欧盟市场的IVD企业,准确分类不是选择一个看起来更低的类别,而是让预期用途、使用方式、证据资料与合规路径保持一致。
如果您的产品涉及独立质控材料、赋值质控品或校准品,欢迎与普瑞纯证 Pure Global交流具体用途及资料情况,共同梳理分类依据与文件一致性。
参考来源
[1] 欧盟委员会官方发布页
MDCG 2020-16 rev.5 — Guidance on Classification Rules for in vitro Diagnostic Medical Devices under Regulation (EU) 2017/746。发布日期:2026年9月9日。
https://health.ec.europa.eu/latest-updates/mdcg-2020-16-rev5-guidance-classification-rules-vitro-diagnostic-medical-devices-under-regulation-eu-2026-09-09_en
[2] MDCG 2020-16 Rev.5官方全文
版本:September 2026。重点参见文件标注第i页(法律性质)、第ii页(修订记录)、第1页(示例性质)、第7页(校准品及赋值质控材料),以及第45至46页(Rule 7)。
https://health.ec.europa.eu/document/download/12f9756a-1e0d-4aed-9783-d948553f1705_en?filename=md_mdcg_2020_guidance_classification_ivd-md_en.pdf
[3] Regulation (EU) 2017/746(IVDR)合并文本
合并版本日期:2025年1月10日。重点参见第1条第3款、第48条第9款,以及附件VIII实施规则1.1、1.5至1.9和Rule 7。
https://eur-lex.europa.eu/legal-content/EN/TXT/HTML/?uri=CELEX:02017R0746-20250110
全球准入 ▶▶▶
►►►
扫码进入我们的专家群,为您解答各种法规难题

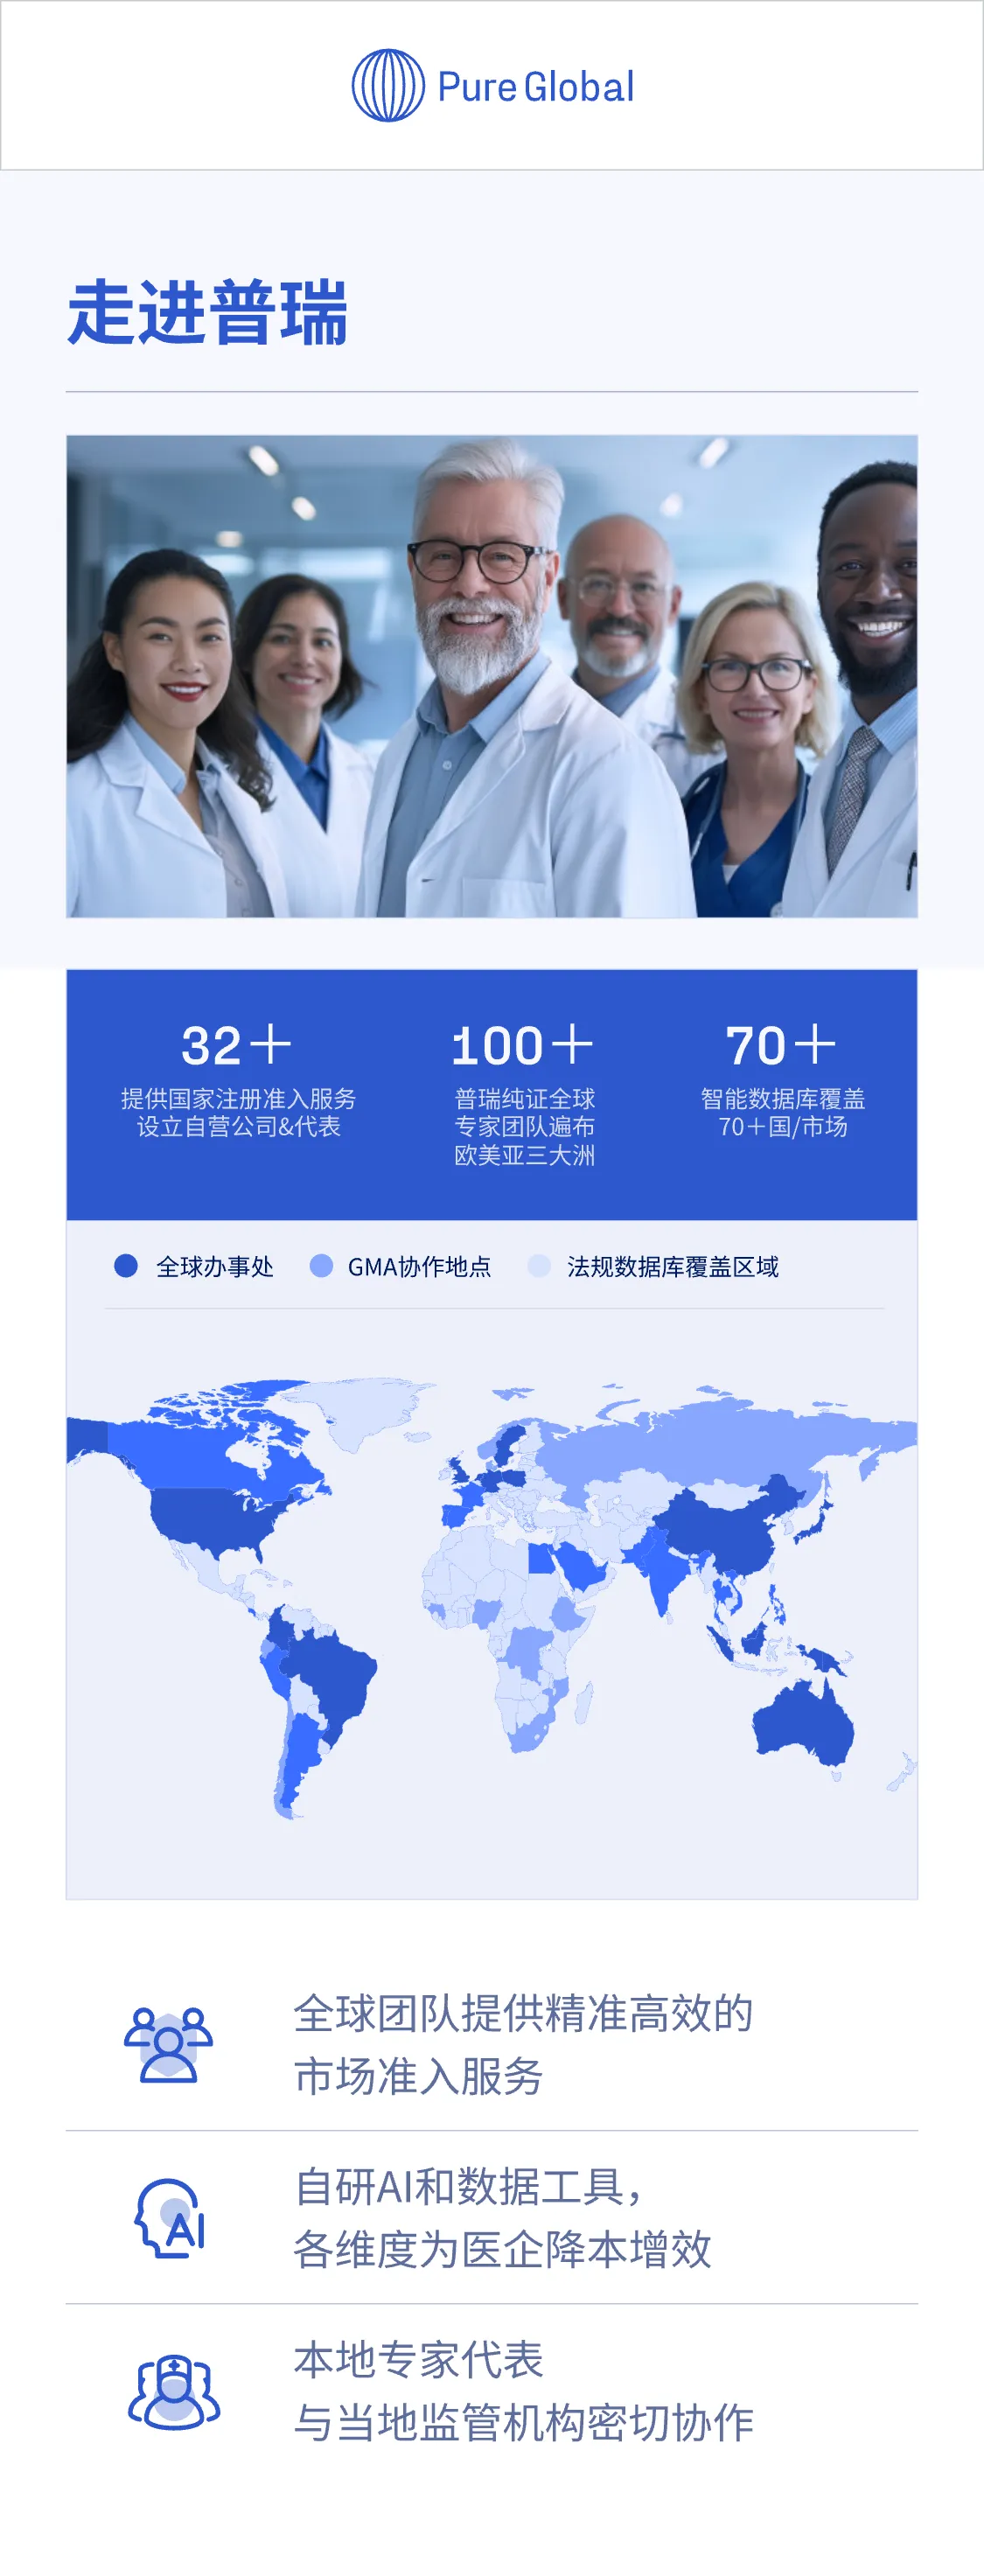
在全球临床和患者服务环节,普瑞纯证凭借遍布全球的数百个合作实验室、2 个自营实验室和 8 个海外生物银行,为医疗企业提供高效临床试验服务。其全球智能法规平台(GRIP)包含全球法规资讯、临床试验数据、多国注册产品数据、经销商数据等数据库,助力企业在产品海外落地各节点,利用大数据支持商业决策与市场战略制定。通过本次会议,将深入探讨如何借助 AI Agent 及本地化网络,从全球市场准入、产品策略、国际合规、营销体系,到全球临床和患者服务等方面,帮助中国医械企业抓住出海机会,铺平准入路径,解锁全球市场,实现从 “寻宝式” 出海到 “融入共赢式” 出海的转变,推动医疗器械行业全球化迈向新高度。