"突击不是为了突击本身,而是为了看到企业正常运行时的样子。"
—— FDA 检查与调查办公室副局长 Elizabeth Miller
以前 FDA 要来中国工厂检查,企业通常提前几周就能收到通知,有时间安排人员、准备文件、请好翻译。现在这种情况正在快速减少。
2026年11月3日,美国监管事务专业人员协会(RAPS)报道了 FDA 检查与调查办公室(OII)副局长 Elizabeth Miller 在一次行业会议上公布的数据:
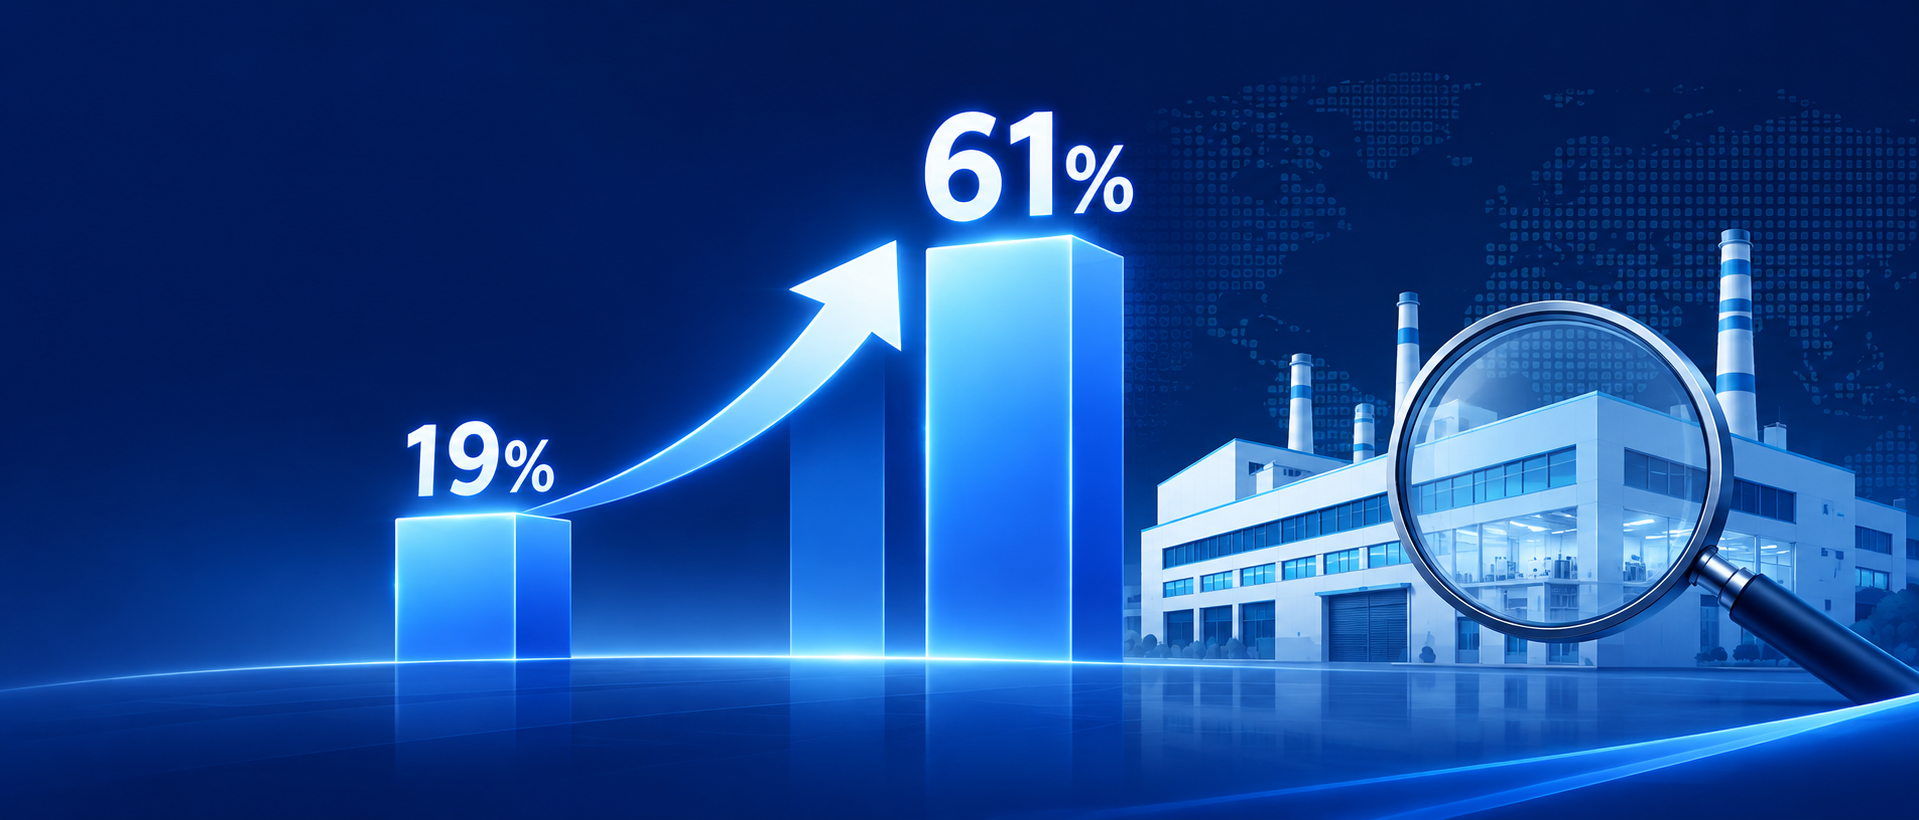
中国:突击检查占比从 FY2025 的 19% 升到 FY2026 的 61%
印度:突击检查占比从 FY2025 的 47% 升到 FY2026 的 87%
也就是说,FDA 在中国开展的相关检查里,现在每5次就有3次是"不打招呼"的。
📌 先说清楚数据口径:这组数字来自 Miller 在仿制药与生物类似药行业会议上的发言,统计的是药品检查。FDA 目前没有单独公布医疗器械的突击检查比例。
不过,器械企业同样不能掉以轻心,原因见下文。
一、器械企业为什么也要警惕?
1.政策本来就覆盖器械
2025年5月6日,FDA 宣布在境外扩大突击检查,范围包括食品、基本药物和其他医疗产品。这项政策是在 FDA 此前在印度、中国开展的境外突击检查试点基础上推出的。公告还明确:对于拖延、拒绝、限制检查,或者拒绝 FDA 进入现场开展药品或器械突击检查的企业,FDA 有权采取监管措施。
2.FDA 的态度:取消"双重标准"
美国本土企业一直是突击检查,境外企业却常常有几周的准备时间。FDA 前局长 Makary 宣布这项政策时说:"长期以来,外国企业享受着双重标准……这种情况到今天为止。"
FDA 还给出了一组数据:每年大约开展12,000次国内检查、3,000次境外检查,覆盖90多个国家。即使境外企业提前得到通知,检查中发现严重缺陷的频率仍然是国内检查的两倍多。
3.FDA 不会再回到提前通知的做法
Miller 也承认,突击检查会给境外工厂带来实际困难,比如关键人员和翻译不能马上到位。但她明确表示,解决办法不能是回到"提前很久通知"的模式,因为那样就看不到企业平时真实的运行状态。
4.检查规则本身也变了
2026年2月2日,QMSR(质量管理体系法规)正式生效。器械检查的依据、方式和可以查看的范围都和以前不同。也就是说,FDA 来得更突然,同时查的内容也变了。
二、QMSR 时代,FDA 检查员会看什么?
🔹 变化1:法规直接引用 ISO 13485
修订后的 21 CFR Part 820 直接引用 ISO 13485:2016 作为体系要求,同时增加了 FDA 的特有条款。检查看的仍然是是否符合 FDA 法规,不是看你有没有一张证书。
🔹 变化2:QSIT 退出,改用新的合规程序
FDA 已经停用沿用多年的 QSIT 检查技术,改用更新后的合规程序 CP 7382.850。原来的 7382.845 和 PMA 相关的 7383.001 不再使用。
🔹 变化3:按风险检查,6个体系领域加4项其他要求
新的检查流程把要求分成 6个 QMS 领域:管理监督、设计开发、变更控制、外包与采购、生产和服务提供、测量分析与改进。另外还有 4项其他适用的 FDA 要求:医疗器械不良事件报告(MDR)、纠正与移除报告、器械追踪、UDI。
检查员会先了解产品风险,再选择要查的环节。一个地方发现问题,就可能顺着关联继续往其他环节查。
🔹 变化4:以前可以不给看的报告,现在要给看
原来的 QSR 第820.180(c)条允许企业不向检查员提供管理评审、内部审核和供应商审核报告。QMSR 取消了这项豁免。FDA 的理由是:企业本来就要把这些文件提供给其他国家的监管机构。
🔹 变化5:QMSR 生效前的旧记录也会查
FDA 在官方问答中明确,检查员可以查看 2026年2月2日之前形成的体系记录。FDA 建议企业做一份新旧要求对照分析,用来证明以前的文件和记录也符合 QMSR。
🔹 变化6:有ISO 13485 或 MDSAP 证书也不能免检
FDA 明确表示:ISO 13485 证书不能让企业免于 FDA 检查。FDA 的检查也不会按 MDSAP 的审核计划进行,它是根据风险因素来安排的。
三、突击检查时,最容易出问题的6种情况
⚠️ 关键人员不在:管理者代表或质量负责人出差,没有指定替补,现场没人能讲清楚体系。
⚠️ 沟通跟不上:没有熟悉法规的英文对接人,临时请的翻译不懂专业术语,回答出现偏差。
⚠️ 文件找不到或没有英文版:关键 SOP、设计文档、CAPA 记录只有中文,或者分散在各个部门,一时调不出来。
⚠️ 管理评审和内审报告是"临时补"的:这类报告现在可以被查看,内容空泛或者事后补写,很容易被发现。
⚠️ 供应商管控薄弱:关键外包工序和供应商没有审核记录,或者审核只是走过场。
⚠️ 上市后记录不完整:投诉处理、MDR 上报、纠正与移除记录不全,或者注册列名、UDI 信息和实际情况不一致。
🚨 需要特别注意:突击检查时,如果以"负责人不在""需要改天"等理由拖延,或者限制检查员进入、拒绝提供资料,FDA 可能认定企业在拖延、拒绝或限制检查,并据此采取监管措施。后果可能直接影响产品进入美国市场。
四、迎检准备清单(建议收藏)
👥 人员与组织
✅ 制定书面的"FDA 迎检 SOP":明确前台接待、核实检查员身份、通知管理层和美国代理人的流程
✅ 每个关键岗位都指定 AB 角,保证任何时候都有人能讲清楚体系
✅ 安排1到2名熟悉法规的英文对接人,提前演练常见问答
📂 文件与记录
✅ 关键 SOP、风险管理文件、CAPA、投诉记录准备英文版或双语版
✅ 建立文件快速调阅机制,目标是检查员索要后能在短时间内提供
✅ 管理评审、内审、供应商审核报告按真实发生的情况记录,不搞事后补写
🔧 体系对标
✅ 完成 QSR 到 QMSR 的差距分析和新旧对照文件
✅ 按 CP 7382.850 的6个领域和4项其他要求自查一遍,重点看变更控制、外包与采购
✅ 核对 FDA 注册列名、UDI(GUDID)、MDR 上报记录是否和实际一致
🎯 演练与应对
✅ 每年至少做一次按"不打招呼"方式进行的模拟检查
✅ 准备 483 观察项的回复流程。业内普遍做法是在 15个工作日内提交书面回复和整改计划
五、写在最后
FDA 的境外突击检查正在从试点变成常态。2025年5月宣布扩大,到 FY2026 中国药品检查中突击检查占到61%,这个变化很快。再加上 QMSR 已经生效,可查看的范围更大,企业不能再靠临时准备应付检查,体系平时就要经得起检查。
对已经在美国上市或者准备进入美国的中国器械企业来说,现在是做一次全面体检的好时机。
💼 普瑞纯证可以为您提供:
美国代理人(US Agent)服务:作为您和 FDA 之间的沟通窗口,检查通知和问询都能及时传达
📋 QMSR 体系差距分析:对照 QMSR 和 CP 7382.850,找出体系中的薄弱环节
🎯 迎检准备与模拟演练支持:包括迎检 SOP、人员问答演练、文件调阅演练
📝 483 回复与整改支持:协助撰写回复和 CAPA 计划,降低收到警告信的风险
🚀 FDA 上市前注册:510(k)、De Novo、Q-Sub 等全流程服务
如需评估您的工厂是否做好了应对突击检查的准备,欢迎联系普瑞纯证团队。
参考来源:
[1] RAPS:FDA foreign unannounced inspections in China and India increased in FY 2026
https://www.raps.org/resource/fda-foreign-unannounced-inspections-in-china-and-india-increased-in-fy-2026.html
[2] FDA:FDA Announces Expanded Use of Unannounced Inspections at Foreign Manufacturing Facilities(2025-05-06)
https://www.fda.gov/news-events/press-announcements/fda-announces-expanded-use-unannounced-inspections-foreign-manufacturing-facilities
[3] FDA:Quality Management System Regulation – Frequently Asked Questions
https://www.fda.gov/medical-devices/quality-management-system-regulation-qmsr/quality-management-system-regulation-frequently-asked-questions
[4] FDA:Compliance Program 7382.850 – Inspection of Medical Device Manufacturers
https://www.fda.gov/media/80195/download
全球准入 ▶▶▶
想随时获取全球医疗器械法规更新动态?进入我们的官网输入您的邮箱即可免费订阅!订阅后每周法规更新动态都会准时发送到您的邮箱中,让您不会错过任何一条法规变化!
普瑞纯证(Pure Global)官网地址:www.pureglobal.cn
►►►
扫码进入我们的专家群,为您解答各种法规难题
在全球临床和患者服务环节,普瑞纯证凭借遍布全球的数百个合作实验室、2 个自营实验室和 8 个海外生物银行,为医疗企业提供高效临床试验服务。其全球智能法规平台(GRIP)包含全球法规资讯、临床试验数据、多国注册产品数据、经销商数据等数据库,助力企业在产品海外落地各节点,利用大数据支持商业决策与市场战略制定。通过本次会议,将深入探讨如何借助 AI Agent 及本地化网络,从全球市场准入、产品策略、国际合规、营销体系,到全球临床和患者服务等方面,帮助中国医械企业抓住出海机会,铺平准入路径,解锁全球市场,实现从 “寻宝式” 出海到 “融入共赢式” 出海的转变,推动医疗器械行业全球化迈向新高度。