为规范医疗器械许可证的申请与审批流程,加拿大卫生部于2025年11月发布了最新版《医疗器械许可证申请管理指南》,该指南将于2026年2月2日正式生效。所有在该日期及之后提交或正在审理的申请,均需遵循本指南。
▲官方指南
🎯 指南目的
医疗器械根据风险等级分为 I 至 IV 类,其中 I 类风险最低,IV 类最高。根据《医疗器械条例》,所有在加拿大进口或销售的 II、III、IV 类医疗器械,都必须持有有效的医疗器械许可证。
本指南旨在明确卫生部对MDL申请的管理流程,帮助制造商更好地理解并配合审批要求。
📌 适用范围
本指南适用于以下类型的MDL申请:
II类新申请及修订申请
III类、IV类的重大变更新申请及修订申请
轻微变更申请
私人标签新申请及修订申请
注:本指南不适用于《条例》第1.1部分下的紧急公共卫生需求授权申请。
⏱ 关键时间线与绩效标准
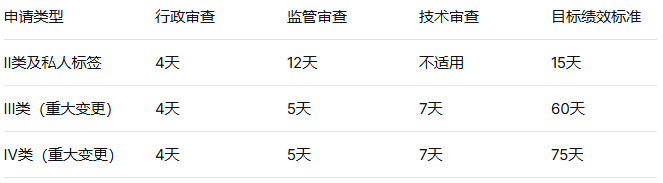
卫生部在申请流程的各阶段设置了明确的目标时间与绩效标准,以提升审批的一致性与可预测性。
主要时间节点(日历日):
🔁 重新提交申请的规定
若申请被拒绝、撤回或拒批,制造商可重新提交申请,但需注意:
6个月内重提:可仅补充之前要求未提交的材料,但需引用原资料;
超过6个月:需提交全新申请,不得引用旧资料;
被拒后重提:必须提交全新申请。
🔄 重新审议流程
若申请被拒,制造商可在收到决定书30天内请求重新审议。审议方式包括:
内部专家评审(目标50–85天)
外部专家小组评审(目标140天)
审议结果可能为:维持原决定、部分修改或完全修改。
📎 其他重要机制
“暂停时钟”机制:在特定情况下(如组合产品评审未完成),审批时钟可暂停;
澄清请求:卫生部可在评审中要求澄清,回应时间最短为2天;
延期请求:制造商可申请延期提交补充资料,需说明理由并提议新时限。
📢 结语
该指南的发布进一步优化了加拿大医疗器械许可证的申请与审批流程,提升了透明度和效率。建议相关企业提前熟悉新规,合理安排申请计划,确保顺利通过审批。
如需查阅完整指南,请访问:www.canada.ca/en/health-canada/services/drugs-health-products/medical-devices/application-information/guidance-documents/managing-applications-licenses.html
全球准入 ▶▶▶
►►►
扫码进入我们的专家群,为您解答各种法规难题
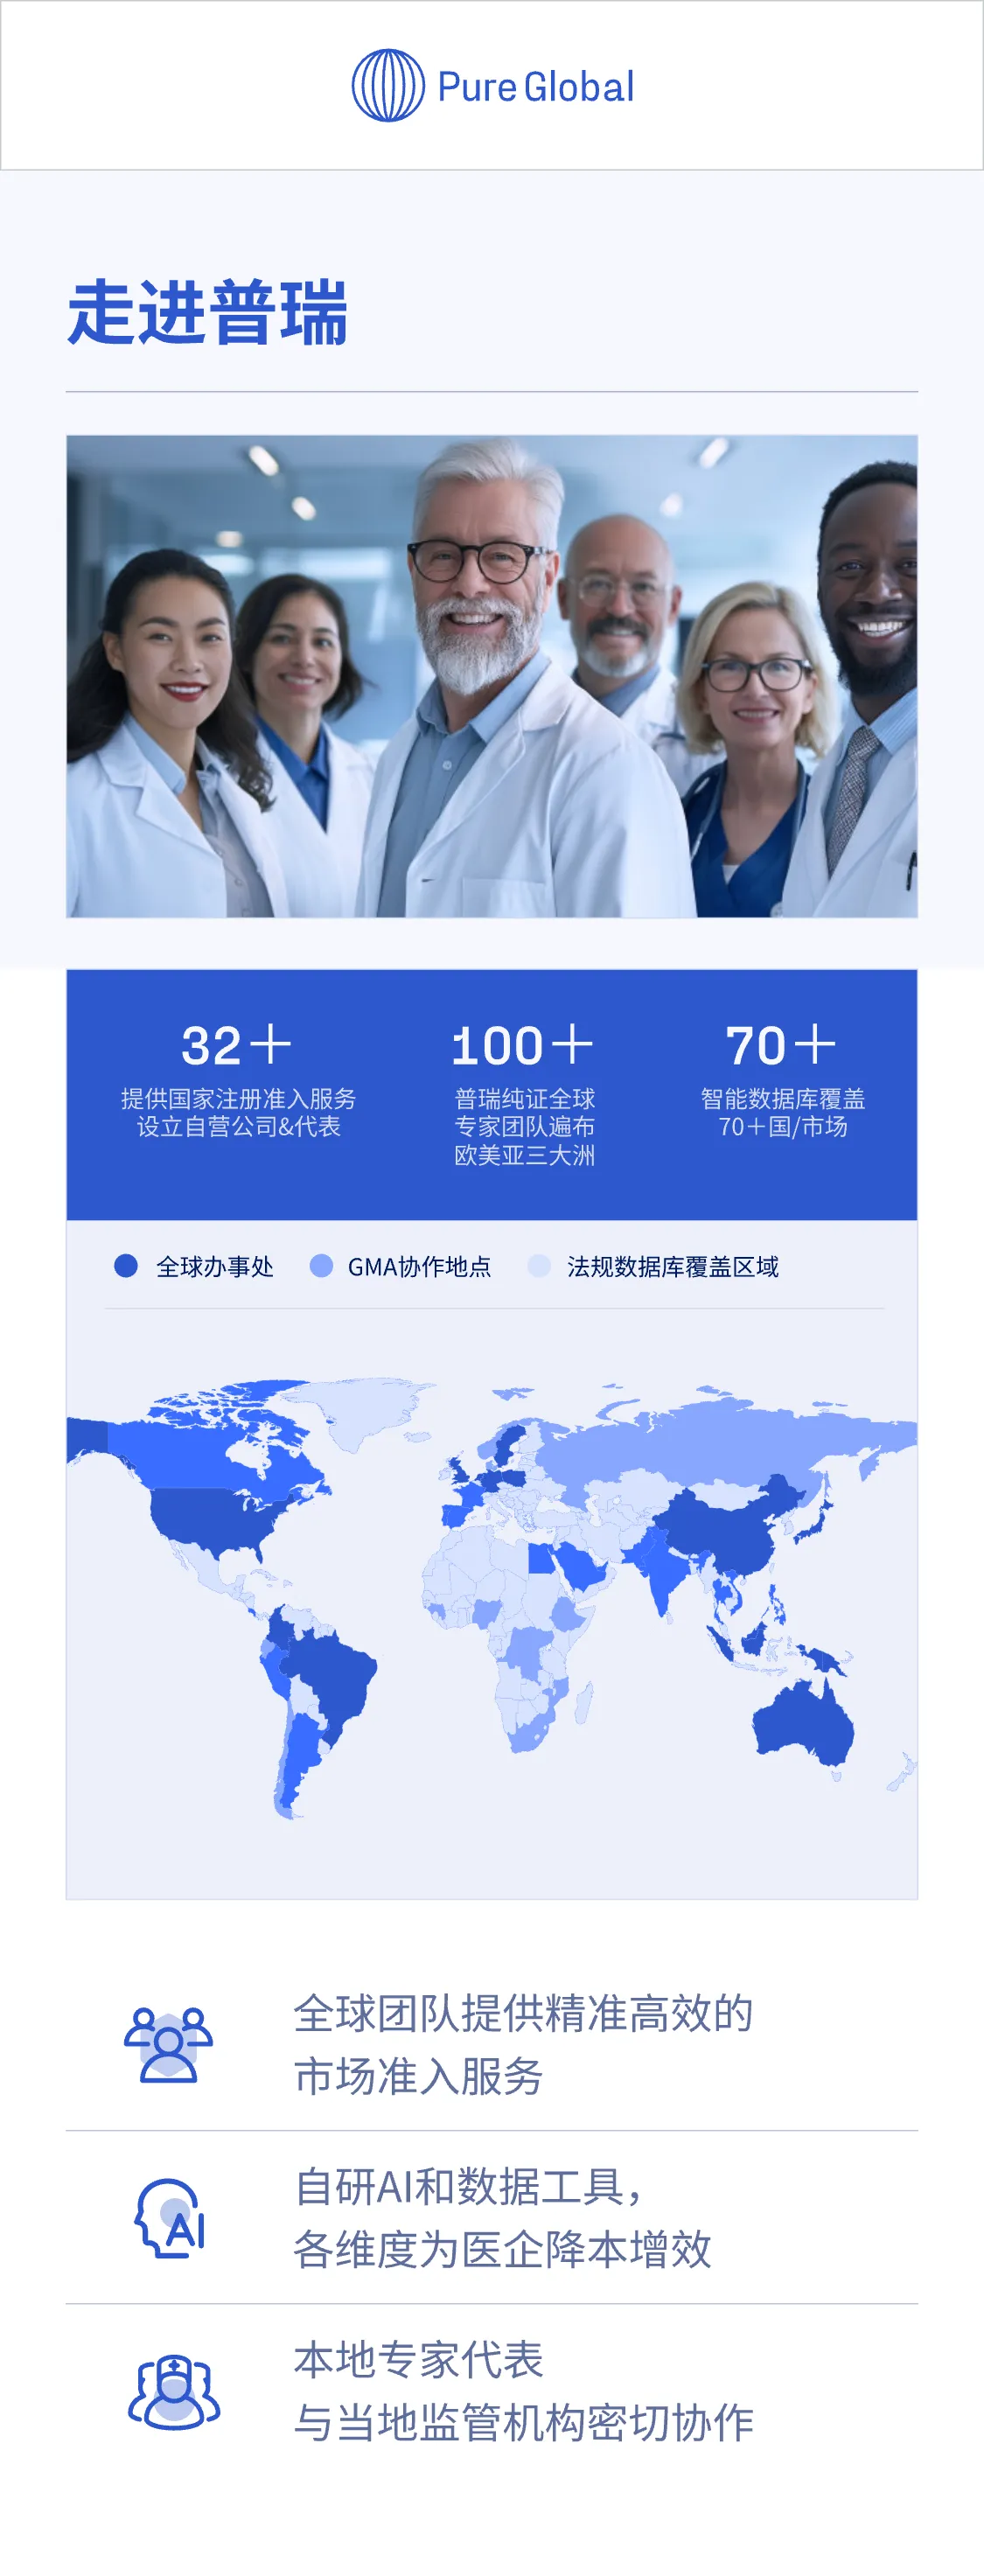
在全球临床和患者服务环节,普瑞纯证凭借遍布全球的数百个合作实验室、2 个自营实验室和 8 个海外生物银行,为医疗企业提供高效临床试验服务。其全球智能法规平台(GRIP)包含全球法规资讯、临床试验数据、多国注册产品数据、经销商数据等数据库,助力企业在产品海外落地各节点,利用大数据支持商业决策与市场战略制定。通过本次会议,将深入探讨如何借助 AI Agent 及本地化网络,从全球市场准入、产品策略、国际合规、营销体系,到全球临床和患者服务等方面,帮助中国医械企业抓住出海机会,铺平准入路径,解锁全球市场,实现从 “寻宝式” 出海到 “融入共赢式” 出海的转变,推动医疗器械行业全球化迈向新高度。