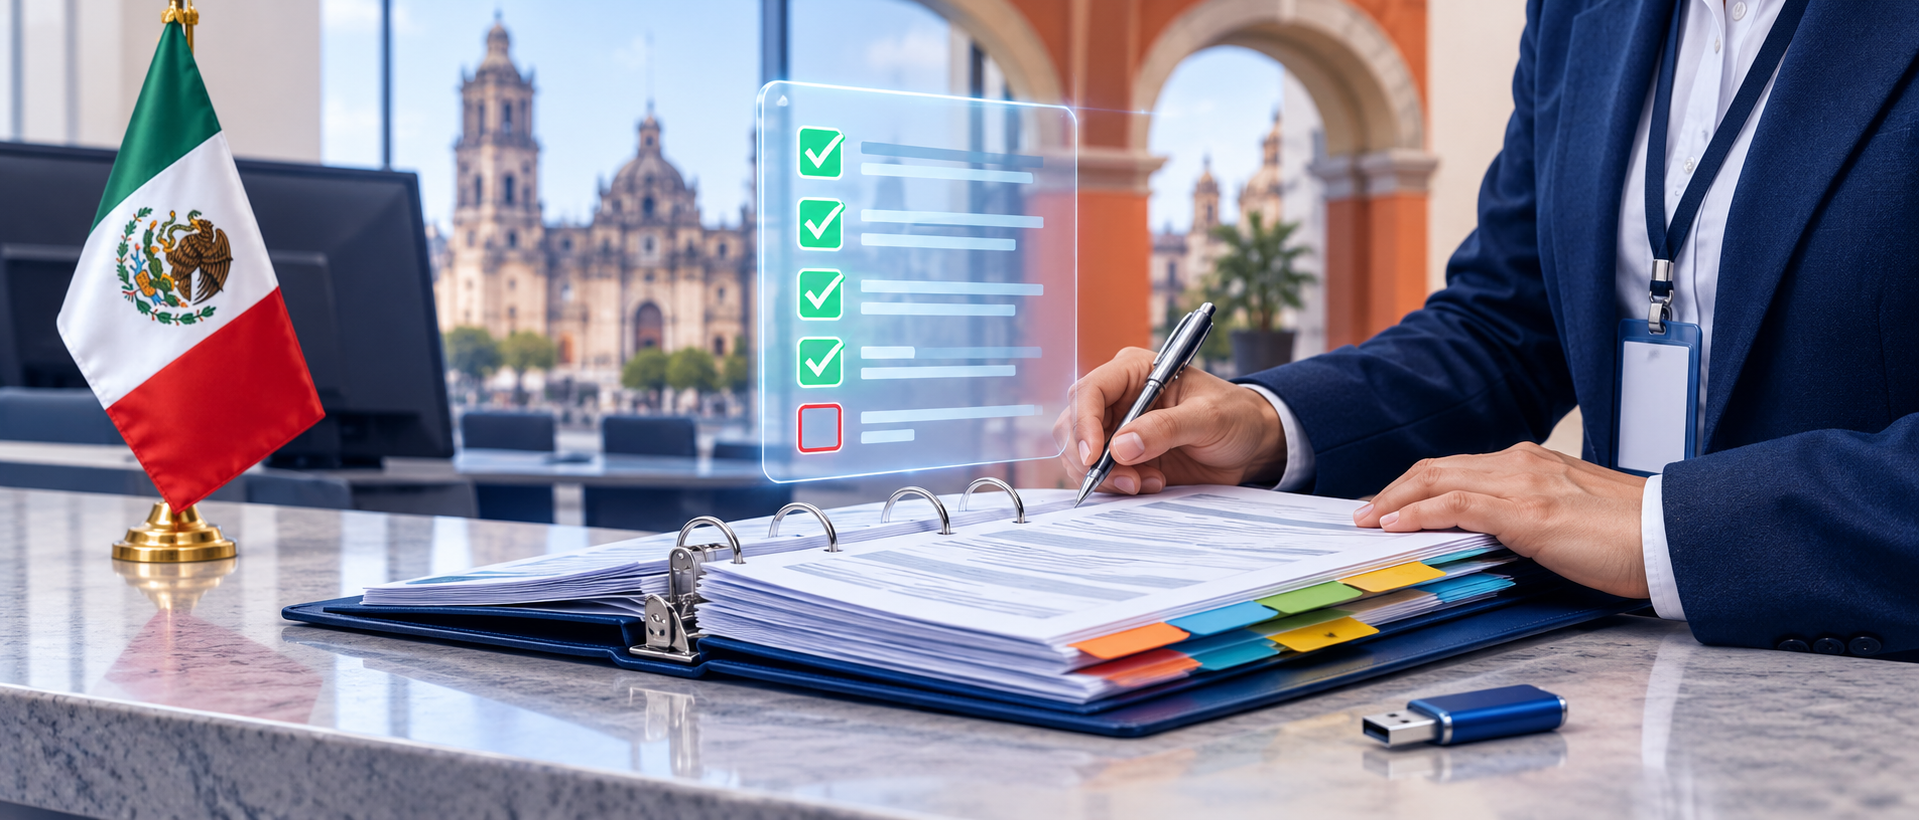
“先把资料递进去占个位置,缺的后面再补。”很多企业做墨西哥注册时都是这样想的。从现在开始,这样做行不通了。
10月下旬,墨西哥联邦卫生风险保护委员会(COFEPRIS)局长Víctor Hugo Borja Aburto宣布了两项加快医疗器械审批的措施:一是启动审评积压特别清理计划,二是从11月起只受理资料完整的卷宗。随后,COFEPRIS于11月5日发布了医疗器械类6份“可受理性核查清单”(Lista de Verificación de Admisibilidad),以及配套的《填写与使用说明》和《办事指南》。
对中国企业来说,这意味着递交窗口这一关变严了:清单上列出的文件,只要有一份拿不出来,窗口就不会出具受理回执。
一、发生了什么?时间线一览
🗓️ 10月下旬:COFEPRIS局长在墨西哥医疗器械展MedicalExpo 2026开幕式上宣布:启动审评积压特别清理计划,并从11月起只受理完整卷宗。同时介绍了可公开查询的注册证数据库(visores),任何人都能查询某个器械是否在墨西哥获批、注册持有人是谁、注册证是否有效
🗓️ 11月3日:COFEPRIS官网上线“可受理性核查清单”专栏,药品和医疗器械分别列出
🗓️ 11月5日:医疗器械6份核查清单、《填写与使用说明》(均为1.0版)和《办事指南》发布
🗓️ 11月5日至6日:COFEPRIS国家药物警戒与技术警戒中心(Cenafyt)召开2026年全国药物警戒与技术警戒会议,11月9日发布新闻稿
二、窗口到底查什么?一句话:只看“有没有”,不看“对不对”
按COFEPRIS《填写与使用说明》,递交流程是这样的:
1.递交前:申请人从COFEPRIS官网下载对应事项编号(homoclave)的清单,逐项勾选“自查”栏,并写明每份文件在卷宗中的页码、隔页、章节或文件夹位置
2.在窗口:COFEPRIS综合服务中心(CIS)的工作人员按清单逐项念出文件名称,申请人当场找出并出示对应文件
3.记录结果:每份文件记为“已出示”“电子介质”“未出示”或“申报N/A”四种之一
📌 两种结果:
✅ 全部出示:按正常流程受理,出具受理回执(Comprobante de Trámite)
❌有一份或多份未出示:工作人员会告知缺了哪些文件,建议补齐后重新预约递交,并开具“告知单”(Hoja Informativa)。官方特别说明,告知单不是受理回执,也不是补正通知或驳回决定,开具告知单不代表行政程序已经启动。
📢 两个容易误解的地方:
误解1:“通过窗口核查,就说明资料没问题。”
不是这样。官方原文写明,窗口核查不涉及文件的内容、有效期、真实性、充分性、一致性和技术质量,这些都由后续的技术审评部门判断。也就是说,过了窗口这一关,仍然可能收到补正通知(prevención)。
误解2:“清单是新增的要求。”
也不是。官方明确说明,清单不新增、不修改、不删除任何要求,只是把现行法规和办事指南里的文件要求整理成可以逐项核对的形式。变化在于执行:以前缺件也可能先收进去,现在窗口当场就把缺件拦下。
🔍 还有几条操作细节,很多企业会忽略:
▪️ 工作人员不会帮你找文件:在卷宗里找出并出示文件是申请人自己的责任。卷宗如果没有标注页码和目录,现场很容易出问题
▪️ U盘不会被打开:用U盘递交电子文件时,出于信息安全考虑,窗口不会打开、复制或读取U盘内容,只记录收到了U盘。所以要在清单上写明文件名或文件夹位置,并另附一份文件目录的打印件或截图
▪️ 手填清单有格式要求:如果手工填写,整份清单必须由同一个人、同一种字迹、同一颜色(蓝色或黑色)墨水完成,不能有涂改
▪️ “N/A”只是申请人的声明:标了星号的文件只在特定情况下需要提交,不适用的可以填“N/A”。但这只是申请人的自我声明,不代表COFEPRIS认可这份文件确实不需要
三、6份医疗器械核查清单分别对应哪些事项?
📋 COFEPRIS-04-060:医疗器械注册(常规路径,I、II、III类)
📋 COFEPRIS-04-070:低风险医疗器械注册(A类本国生产/B类外国生产)
📋 COFEPRIS-04-050:参考监管机构等效注册(等效路径)
📋 COFEPRIS-2022-022-004-A:注册证技术变更(需技术审评)
📋 COFEPRIS-2022-022-003:注册证行政变更(A类即时办结/B类需审评,含权利转让)
📋 COFEPRIS-05-017(B类):医疗器械出口证明
🔹 常规注册(04-060):共9项
✅ FF-COFEPRIS-21申请表
✅ 法定代表人授权文件及身份证明(只在首次递交或更换代表人时提供)
✅ 政府规费缴费凭证
✅ 技术和科学资料,按COFEPRIS《I、II、III类医疗器械注册指南》证明安全性、有效性和质量
✅ 符合墨西哥官方标准(NOM)的西班牙语标签样稿
✅ 西班牙语使用说明书或操作手册(需要时)
✅外国生产:原产国卫生主管部门出具的自由销售证明(CLV)或等效文件
✅ 外国生产:GMP证书或等效文件,按2025年3月20日DOF公布的指引提交;电子证书只需提供详细的在线查询路径
✅外国生产:授权书(Carta de representación),制造商不是申请人母公司或子公司时提供
🔹 等效路径(04-050):共26项,先选路径,再找对应文件
这份清单最复杂。申请人要先在表头勾选路径:
🇺🇸🇨🇦 A/B/C(2010年美加等效协议):A=FDA I类,B=FDA II、III类,C=加拿大卫生部II至IV类
🇯🇵 D/E(2012年日本等效协议):D=指定管理医疗器械(认证机构证书),E=厚生劳动省(MHLW)批准
🌐 F(2025年7月18日DOF公布的简化路径指引):其他参考监管机构(ARR)
不同路径要交的文件差别很大,例如:
▪️ A/B(FDA):FDA批准文件(510(k)许可或PMA批准)复印件、制造商的FDA最近一次工厂检查报告(EIR)、经质量负责人签字并译成西班牙语的产品说明书(Monografía);B还要提交原产国的技术警戒报告
▪️ C(加拿大):有效的加拿大医疗器械许可证核证副本
▪️ D/E(日本):认证证书或MHLW批准函、出口通知,以及出具不超过1年的自由销售证明,均须由墨西哥认证翻译(perito traductor)译成西班牙语并办理认证
▪️ F(其他ARR):参考机构的批准文件、临床评价报告、风险分析、向参考机构递交的符合性评估资料(过程和测试摘要),以及上市期间的技术警戒报告(不良事件和纠正措施)
💬 普瑞纯证提示:中国企业也可以考虑等效路径
按2025年7月18日DOF公布的简化路径指引,墨西哥认可的医疗器械参考监管机构包括IMDRF管理委员会成员,中国NMPA是其中之一。因此,符合条件的NMPA注册证有可能作为路径F的参考批准文件。不过,等效路径并不是“交证换证”,最终决定权仍在COFEPRIS。技术资料还要符合IMDRF指南、适用的国际协调标准,以及COFEPRIS的分类、分组和审评标准,GMP文件是否被认可也要单独确认。建议先做路径评估,再决定选哪一份清单。
🔹 低风险注册(04-070):共7项
申请表、法定代表人文件、缴费凭证、技术资料(预期用途、产品描述、包装规格,适用时提供配方)、西班牙语标签或附加标签(contraetiqueta)、使用说明(需要时)。外国生产(B类):制造商不是申请人母公司或子公司时,必须提供授权书。
🔹 注册证变更(004-A技术变更/003行政变更)
两份清单都要求提交FF-COFEPRIS-15申请表、缴费凭证,以及按COFEPRIS《医疗器械注册条件变更指南》准备的技术、科学和法律依据。技术变更还必须提交西班牙语标签样稿;行政变更只在标签需要修改时提交。也就是说,已经拿到墨西哥注册证的企业,以后做变更同样要先过窗口核查这一关。
四、中国企业最容易卡在哪里?
❗ 原产国文件没准备齐
自由销售证明、GMP证书和授权书,是外国生产器械最常缺的三份文件。它们涉及国内办证、公证认证和翻译,周期都比较长,往往是整个项目的瓶颈。
❗ 西班牙语标签和说明书拖到最后才做
常规注册、等效注册、低风险注册和技术变更,都要求提交符合NOM的西班牙语标签样稿。现行标签标准是NOM-137-SSA1-2008;新版NOM-137-SSA1-2025已于2026年5月在DOF发布,计划2027年5月14日生效。现在准备标签,最好同时考虑新版的要求。
❗ 等效路径勾错,清单拿错
A至F各路径需要的文件差别很大。选错路径,就等于按错误的清单准备资料,到窗口很可能“缺件”。日本路径要求认证翻译并办理认证,美国路径涉及EIR,路径F要求临床评价和技术警戒报告,这些都要提前确认。
❗ 卷宗没有页码和目录
工作人员不会在卷宗里帮你找文件,U盘也不会被打开。没有页码、隔页和文件目录的卷宗,即使文件都在,现场也可能因为“找不到”被记为“未出示”。
❗ 把“通过窗口”当成“万事大吉”
窗口核查只看形式。技术资料不充分、标签不符合NOM、证书过期等问题,仍然会在技术审评阶段被发现。
五、上市后监管也在加强:技术警戒
11月5日至6日,COFEPRIS国家药物警戒与技术警戒中心召开了2026年全国药物警戒与技术警戒会议,联邦、州级卫生部门和全国卫生系统的相关机构参加。会议讨论了医院技术警戒、医疗器械物联网、风险沟通和召回(retiro de mercado)程序等议题。局长Borja Aburto表示,对药品、疫苗和医疗器械安全性与有效性的监测,是保证产品获益大于风险的重要基础。
对出海企业来说,有两点要注意:
🔸 墨西哥注册证的持有人(titular del registro sanitario)必须是在墨西哥设有已备案经营场所的主体。持有人要承担不良事件报告、召回配合等上市后责任,技术警戒按NOM-240-SSA1-2012执行
🔸 等效路径的B类(FDA II、III类)和F类申请,在递交时就要提供原产国的技术警戒报告。上市后数据既是注册材料,也是上市后监管的重点
六、对中国企业意味着什么?
以前在墨西哥常见的做法是“先递交、后补正”,先递进去排队,缺的资料在补正阶段再补。现在窗口当场核对文件,缺件就拿不到受理回执,需要补齐后重新预约。这样一来,不仅预约名额白白浪费,项目启动时间也会顺延。
COFEPRIS这样做,是为了清理审评积压、加快审批。从长远看,进入技术审评的卷宗质量提高,有助于缩短整体审评时间。对准备充分的企业,这是利好;对习惯“先占位、后补材料”的企业,就需要调整项目节奏了。
七、普瑞纯证建议:现在可以做的5件事
1.先确认事项编号和路径:常规注册(04-060)、低风险(04-070)还是等效路径(04-050)?如果是等效路径,选A至F中的哪一个?选定后再下载对应清单,按清单准备资料。
2.按清单编目录:卷宗按清单顺序排列,标注页码和隔页,在“自查”栏写明每份文件的位置。用U盘递交的,附上文件目录打印件或截图。
3.提前办理原产国文件:自由销售证明、GMP证书、授权书和认证翻译最好在项目一开始就启动,并核对有效期,日本路径的自由销售证明要求不超过1年。
4.标签和说明书同步准备:按NOM要求准备西班牙语标签样稿和说明书,同时评估NOM-137-SSA1-2025在2027年5月生效后的影响。
5.窗口核查之外还要做内容自审:清单只能保证“文件交齐了”,内容是否充分仍然要靠专业审核。递交前对照COFEPRIS的注册指南、变更指南和IMDRF文件逐项自审,减少补正。
八、结语
COFEPRIS这次的变化,概括起来就是一句话:受理关前移,一次准备齐全。核查清单本身没有增加新要求,但把原来比较宽松的受理环节变成了逐项核对,缺一份文件就要补齐后重新预约。同时,技术警戒等上市后监管也在加强。对准备进入或已经进入墨西哥市场的中国企业来说,按清单编好卷宗、提前准备原产国文件、选对注册路径,是缩短获证时间最直接的办法。
🤝 关于普瑞纯证
普瑞纯证专注全球医疗器械市场准入,在墨西哥可提供产品分类与路径评估(常规注册、低风险注册、参考监管机构等效路径)、按COFEPRIS可受理性核查清单准备和预审卷宗、西班牙语标签与说明书合规、注册证变更与延期、注册持有人与技术警戒支持等服务,覆盖呼吸机、内镜、超声、吻合器、骨科植入物等产品。如需评估贵司产品进入墨西哥的路径,或在递交前请我们预审卷宗,欢迎联系我们。
📚 参考来源
1. COFEPRIS官方LinkedIn:局长在MedicalExpo 2026宣布审评积压特别清理计划,11月起只受理完整卷宗
https://es.linkedin.com/posts/cofepris_medicalexpo2026-dispositivosm%C3%A9dicos-regulaci%C3%B3nsanitaria-activity-7521035517333794816-hZcL
2. COFEPRIS:可受理性核查清单专栏(Listas de Verificación de Admisibilidad,2026-11-03)
https://www.gob.mx/cofepris/acciones-y-programas/listas-de-verificacion-de-admisibilidad
3. COFEPRIS:可受理性核查清单《填写与使用说明》(1.0版,2026-11-05)
https://www.gob.mx/cms/uploads/attachment/file/1114038/Instrucciones_Lista_Admisibilidad_V.04-11-26.pdf
4. COFEPRIS-04-060 医疗器械注册核查清单
https://www.gob.mx/cms/uploads/attachment/file/1114558/Lista_de_Verificaci_n_de_Admisibilidad__COFEPRIS-04-060_DM_V.04-11-2026.....pdf
5. COFEPRIS-04-050 参考监管机构等效注册核查清单
https://www.gob.mx/cms/uploads/attachment/file/1114557/Lista_de_Verificaci_n_de_Admisibilidad_COFEPRIS-04-050_DM_V.04-11-26.pdf
6. COFEPRIS-04-070 低风险医疗器械注册核查清单
https://www.gob.mx/cms/uploads/attachment/file/1114559/Lista_de_Verificaci_n_de_Admisibilidad_COFEPRIS-04-070_DM_V.04-11-26.pdf
7. COFEPRIS-2022-022-004-A 技术变更核查清单
https://www.gob.mx/cms/uploads/attachment/file/1114562/Lista_de_Verificaci_n_de_Admisibilidad_COFEPRIS-2022-022-004A_DM_V.04-11....pdf
8. COFEPRIS-2022-022-003 行政变更核查清单
https://www.gob.mx/cms/uploads/attachment/file/1114561/Lista_de_Verificaci_n_de_Admisibilidad_COFEPRIS-2022-022-003_DM_V.04-11-....pdf
9. COFEPRIS-05-017(B类)医疗器械出口证明核查清单
https://www.gob.mx/cms/uploads/attachment/file/1114560/Lista_de_Verificaci_n_de_Admisibilidad_COFEPRIS-05-017_B_DM_V.04-11-26.pdf
全球准入 ▶▶▶
想随时获取全球医疗器械法规更新动态?进入我们的官网输入您的邮箱即可免费订阅!订阅后每周法规更新动态都会准时发送到您的邮箱中,让您不会错过任何一条法规变化!
普瑞纯证(Pure Global)官网地址:www.pureglobal.cn
►►►
扫码进入我们的专家群,为您解答各种法规难题
在全球临床和患者服务环节,普瑞纯证凭借遍布全球的数百个合作实验室、2 个自营实验室和 8 个海外生物银行,为医疗企业提供高效临床试验服务。其全球智能法规平台(GRIP)包含全球法规资讯、临床试验数据、多国注册产品数据、经销商数据等数据库,助力企业在产品海外落地各节点,利用大数据支持商业决策与市场战略制定。通过本次会议,将深入探讨如何借助 AI Agent 及本地化网络,从全球市场准入、产品策略、国际合规、营销体系,到全球临床和患者服务等方面,帮助中国医械企业抓住出海机会,铺平准入路径,解锁全球市场,实现从 “寻宝式” 出海到 “融入共赢式” 出海的转变,推动医疗器械行业全球化迈向新高度。