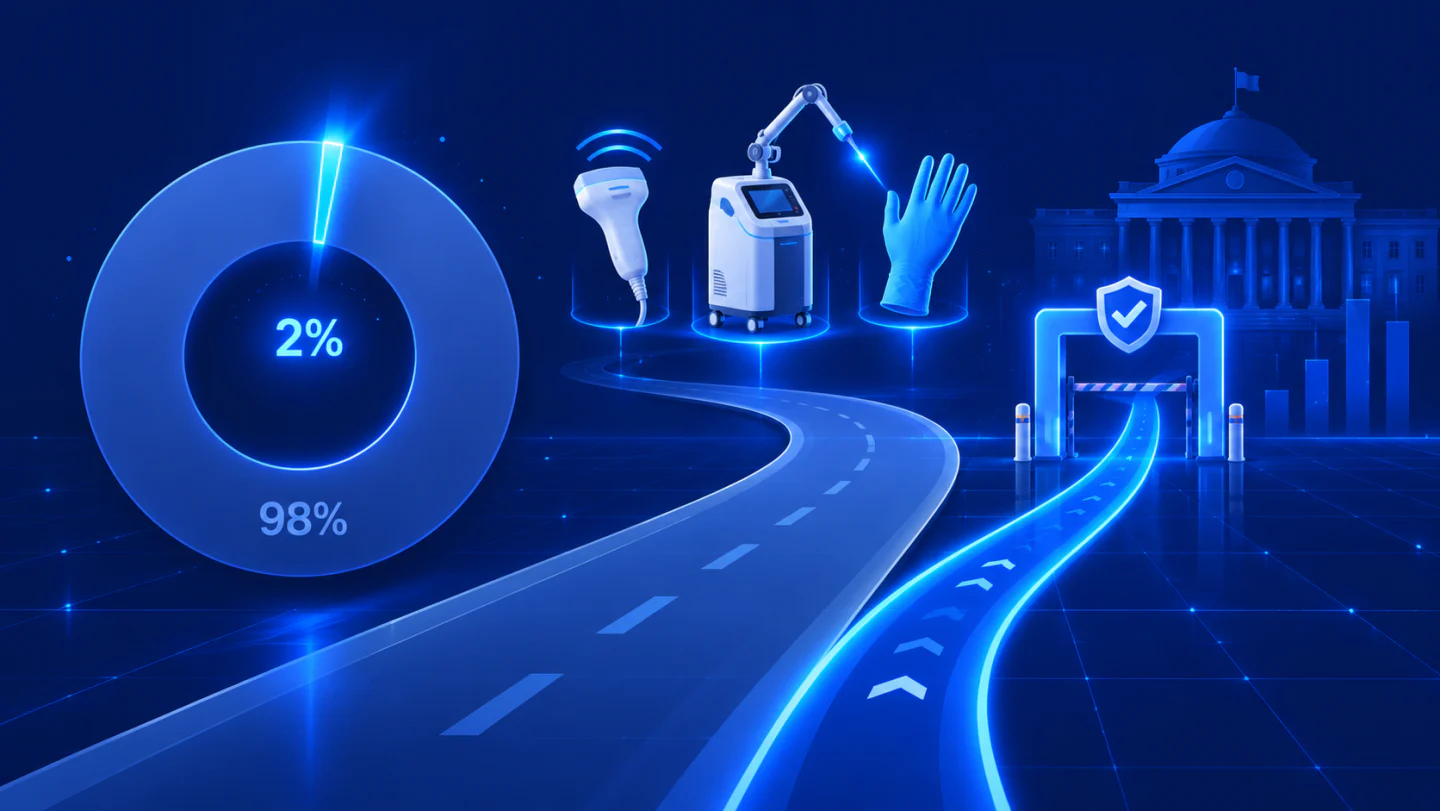
2026年9月21日,美国政府问责署(GAO)发布报告 GAO-26-108499,第一次系统梳理 FDA 的 510(k) 第三方审评项目(3P510k)。这条路径设计出来是为了让审评更快,而且不用向 FDA 交 510(k) 用户费。但 2018 到 2025 财年,走第三方的 510(k) 一共只有 617 份,每年只占 FDA 510(k) 审评量的约 2%。GAO 同时指出,FDA 对第三方机构的审计政策不够具体,有的已经过时,要求 FDA 补上。对于准备做 510(k) 的中国企业来说,这条路要不要走,关键看三件事:产品在不在适用范围内、账怎么算、时间能不能控住。
一、GAO 报告说了什么?
GAO 是美国国会下属的审计和调查机构。这份报告是按《2023 年综合拨款法》的要求做的,主要看两件事:FDA 怎么管理第三方审评项目,以及 FDA 对第三方机构审计得怎么样。报告分析了 FDA 2018 到 2025 财年的数据,还访谈了 FDA 官员和 6 家第三方审评机构。
📊 几个关键数字:
🔹 617 份,约2%:2018–2025 财年,第三方机构共向 FDA 提交 617 份 510(k) 审评建议,每年只占 FDA 器械与放射健康中心(CDRH)510(k) 审评量的约 2%。以2025 财年为例,FDA 自己审了 3,476 份,经第三方审评的只有 67 份
🔹 一半符合条件,用的人很少:FDA 每年收到约 4,000 份 510(k),估计其中约一半可以走第三方审评。按这个口径粗算,实际使用率也只有 3%–4%
🔹 约 85% 获 SE:617 份中,526 份最终被 FDA 判定为“实质等同”(SE)
🔹 两家机构占了九成:第三方审评中 90% 由两家机构完成,这两家都表示 510(k) 审评是它们唯一的业务
🔹 32 家认可过,现在 9 家:项目开始以来 FDA 一共认可过 32 家第三方机构;截至 2026 年 5 月,仍在认可状态的只有 9 家
🔹 投入不大:项目主要由 CDRH 的 1 名官员管理,他约 50%–70% 的工作时间用在这上面。2018–2022 财年项目拿到 1,400 万美元,实际花了约 600 万,剩下的 800 万结转到 2023–2027 财年使用
🔍 报告的重点是“审计”:
🔸 2000 年到 2026 年,FDA 一共对第三方机构做了 25 次定期审计,分四个阶段:2000–2003 年 13 次,2011–2013 年 5 次,2022 年 2 次,2025–2026 年 5 次,中间有很长的空档
🔸 截至 2026 年 5 月,9 家在认可状态的机构中,有4 家从来没被审计过。其中 2 家是 2026 年才获认可;另外 2 家分别在 2017 年和 2020 年获认可,但一直没审过510(k)
🔸 FDA 没有规定审计要多久完成、结果要多久通知机构。2022 年的一次审计发现,某机构让同一名人员既做产品专家初审又做最终审核。FDA 用了 5 个月才把正式结论发给这家机构,这段时间里它可能一直在不合规的状态下继续审评
🔸 2025 年的 3 次审计中,有 2 次到 2026 年 6 月才结案,还有 1 次没结案
⚠️ 报告里还提到一个细节:2021 年,FDA 对一家第三方机构做了“有因审计”(for cause audit),发现这家机构伪造审评人员资质,还向 FDA 提交了虚假文件,FDA 随后撤销了它的认可资格。企业选第三方机构,不能只看报价。
GAO 最后只提了 1 条建议:FDA 局长应更新第三方审评项目的审计政策,把选择审计对象的标准写进制度,让审计后流程和现在的实际做法一致,并设定完成审计、通知结果的目标时限。卫生与公众服务部(HHS)和 FDA 已书面同意,表示会更新相关政策。
二、第三方 510(k) 审评是怎么走的?
这个项目由 1997 年的《FDA 现代化法》设立,正式名称是“认可人员项目”(Accredited Persons Program),是常规 510(k) 之外的一条自愿选择的审评路径。按FDA 官网的说明,流程分 5 步:
1. 企业把 510(k) 资料交给 FDA 认可的第三方审评机构,不直接交给 FDA
2. 第三方机构按和 FDA 完全相同的标准审评,需要时向企业发补,也可以提前和 FDA 沟通最新的标准和指南要求
3. 审完后,第三方机构把原始 510(k) 资料、审评记录和“SE / NSE”建议一起提交给 FDA
4. FDA 作出最终决定。按 FDA 官网,MDUFA 决定的时限是收到第三方建议后 30 天内。FDA 仍然可以发补并暂停计时
5. FDA 通知第三方机构,第三方机构再通知企业
🔍 划重点:第三方机构只给建议,最终决定权始终在 FDA。如果第三方没有正确适用 510(k) 的判定标准,或者审评记录质量有问题,FDA 可能重新审评全部或部分资料。FDA 官网表示,正在调整项目,避免对第三方已审过的资料“例行重审”。
🚫 哪些产品不能走第三方?按 GAO 报告的归纳:
🔸 所有 III 类器械
🔸 需要走 De Novo 的产品
🔸 突破性器械
🔸 永久植入、生命维持或生命支持类器械,除非 FDA 明确列为可以走第三方
🔸 FDA 明确列为不适用的器械类型
另外要注意,“能不能走”要按产品代码逐个查,FDA 官网有合格器械清单;每家第三方机构能审哪些产品代码,也以 FDA 公布的认可范围为准。
三、常规 510(k) 和第三方审评,差在哪?
对比项 | 常规 510(k) | 第三方 510(k) |
初审方 | FDA 审评员 | FDA 认可的第三方机构 |
交给 FDA 的 510(k) 用户费(2027财年,2026年10月1日起) | 标准 $28,653;小企业 $7,163(2026财年为 $26,067 / $6,517) | 不交 FDA 用户费;审评费由企业和第三方机构谈 |
FDA 时限 | MDUFA 目标:90 个 FDA 日(发补暂停期间不计) | 收到第三方建议后 30 天内作出决定;第三方自己的审评时间不在 MDUFA 时限内 |
适用范围 | 所有需要 510(k) 的产品 | 只限合格清单内、且在该机构认可范围内的产品代码 |
审评标准 | 实质等同判定标准 | 和 FDA 相同 |
最终决定 | FDA | FDA |
💡 另外要提醒:第三方路径免掉的只是 510(k) 审评的用户费。年度机构注册费照样要交,2027 财年是 $13,785(2026 财年为 $11,423),境外企业也仍要按规定完成机构注册和器械列名。
四、为什么用的人这么少?我们的几点观察
(以下是普瑞纯证结合 GAO 数据和项目经验做的分析,不是 GAO 报告的结论)
1.省钱不一定明显
免掉 FDA 用户费不代表总费用更低,第三方机构本身也收审评费。符合条件的小企业向 FDA 只交 $7,163,这时第三方路径在费用上未必划算。要把双方报价放在一起算。
2.时间也不一定能省
FDA 30 天内决定,只是最后一段。第三方自己审多久、发补几轮,都不受 MDUFA 时限约束。如果 FDA 对第三方的审评不满意,还可能发补或重审。FDA 官员向 GAO 表示,第三方先审过,确实能缩短 FDA 自己的审评时间,但对企业来说,总时长要看全流程。
3.能走的产品范围窄
合格清单按产品代码列,每家机构的认可范围又各不相同。植入、生命支持、De Novo、突破性器械都不能走。真正“能走又值得走”的,大多是技术成熟、predicate 清楚、测试标准明确的产品。
4.能选的机构少
只有 9 家机构在认可状态,其中 2 家还从来没审过 510(k),实际业务又集中在两家。企业选择有限,排期和沟通质量差别也大。
五、GAO 报告之后,会有什么变化?
这份报告没有要求取消或缩小第三方审评项目,重点在补上 FDA 对第三方机构的监督。结合 FDA 2024 年 11 月发布的第三方审评指南,可以预见:
🔹 审计会更规律:FDA 2024 年的指南已经把“定期审计”定为至少每 3 年一次;第三方机构每 3 年要重新认可一次,审计结果会影响重新认可
🔹 审计流程会有时限:FDA 已承诺明确审计对象的选择标准、审计复核和结案的程序与时限。发现问题后要求整改会更快
🔹 第三方机构会更谨慎:监督更严,第三方可能审得更细、发补更多。企业不能把第三方当成“宽松通道”,资料质量要按 FDA 的标准准备
🔹 要关注机构自身状态:2021 年那家机构被撤销认可的案例说明,选合作机构时,要核实它的认可状态、认可范围和过往审评记录
📝 GAO 报告还提到,FDA 正在建立常见产品的第三方审评备忘录范例库,举的例子是外科口罩和乙烯基检查手套。这两类都是中国出口美国的常见产品,也说明第三方审评在这些成熟品类里用得比较多。
六、出海企业该不该走?一份决策清单
🟢 可以优先考虑第三方的情况:
✅ 产品代码在 FDA 第三方合格清单里
✅ predicate 清楚,产品和 predicate 的技术差异小
✅ 性能、生物相容性、电气安全等测试已经按 FDA 认可标准做完,不需要临床数据
✅ 属于成熟品类,比如 GAO 报告提到的诊断超声、手术激光,以及口罩、检查手套这类常见产品
✅ 不符合小企业资格,要按标准费率交费,费用差距比较明显
🔴 更适合走常规 510(k) 的情况:
❌ 产品代码不在清单里,或者找不到有认可范围的机构
❌ 技术特征和 predicate 差异较大,需要大量论证
❌ 需要先和 FDA 做 Pre-Sub(Q-Sub)沟通的新技术、新适应症
❌ 已取得小企业资格,FDA 用户费本来就不高
🧭 决定走第三方的话,建议按这 5 步准备:
1. 用 FDA 合格器械清单确认产品代码可以走第三方
2. 在 FDA 认可机构名单上核对机构的认可状态和认可范围
3. 至少比较两家机构的报价、排期和发补方式,再和常规 510(k) 的总费用、总周期放在一起比
4. 在合同里写清审评时限、发补轮次和沟通方式,因为这部分时间不在 MDUFA 时限内
5. 资料标准不降低:按FDA 的要求准备,为 FDA 最终审查和可能的发补留出余地
七、普瑞纯证能为出海企业做什么?
该走常规 510(k)、第三方审评,还是 De Novo 或豁免路径,最好在立项阶段就定下来,后面能少走很多弯路。普瑞纯证可以在以下方面提供支持:
📍 路径评估:产品分类、产品代码和 predicate 检索,判断能不能走第三方审评,并对比常规 510(k) 和第三方路径的费用与周期
📍 510(k) 资料编写和提交:按 FDA 要求整理技术文件,规划测试项目,做差距分析
📍 发补应对:协助回复 FDA 或第三方机构的补充资料要求
📍 上市准备:机构注册和器械列名、美国代理人(US Agent)对接,以及上市后合规
📍 多国布局:以 FDA 510(k) 为基础,结合加拿大、拉美、东南亚、中东等市场的依赖审评和互认路径,制定全球注册方案
如果你正在准备 510(k),想知道自己的产品适不适合走第三方,欢迎联系普瑞纯证团队。
📚 参考来源
1. GAO|Medical Devices: FDA Should Strengthen Policies Guiding Audits of Third Party Review Organizations(GAO-26-108499,2026-09-21):
https://files.gao.gov/reports/GAO-26-108499/index.html
2. FDA|510(k) Third Party Review Program:
https://www.fda.gov/medical-devices/premarket-submissions-selecting-and-preparing-correct-submission/510k-third-party-review-program
3. FDA|510(k) Third Party Review Program and Third Party Emergency Use Authorization (EUA) Review 指南(2024年11月):
https://www.fda.gov/regulatory-information/search-fda-guidance-documents/510k-third-party-review-program-and-third-party-emergency-use-authorization-eua-review
4. FDA|Medical Device User Fee Amendments (MDUFA): Fees(2026 和 2027 财年费率):
https://www.fda.gov/industry/fda-user-fee-programs/medical-device-user-fee-amendments-mdufa-fees
5. FDA|510(k) Submission Process(90 个 FDA 日的 MDUFA 目标):
https://www.fda.gov/medical-devices/premarket-notification-510k/510k-submission-process
全球准入 ▶▶▶
►►►
扫码进入我们的专家群,为您解答各种法规难题
在全球临床和患者服务环节,普瑞纯证凭借遍布全球的数百个合作实验室、2 个自营实验室和 8 个海外生物银行,为医疗企业提供高效临床试验服务。其全球智能法规平台(GRIP)包含全球法规资讯、临床试验数据、多国注册产品数据、经销商数据等数据库,助力企业在产品海外落地各节点,利用大数据支持商业决策与市场战略制定。通过本次会议,将深入探讨如何借助 AI Agent 及本地化网络,从全球市场准入、产品策略、国际合规、营销体系,到全球临床和患者服务等方面,帮助中国医械企业抓住出海机会,铺平准入路径,解锁全球市场,实现从 “寻宝式” 出海到 “融入共赢式” 出海的转变,推动医疗器械行业全球化迈向新高度。