医疗器械
本文介绍了医疗器械认证相关的概念,欧盟监管体系和各个角色职责,各国之间的协议对认证的影响,以及从MDD到MDR的主要变化和对供应链中各个经济主体的职责产生的影响。重点介绍了公告机构的作用和制造商承担的义务,旨在提高读者对医疗器械认证的认识和理解,以便更好地应用于实践中。
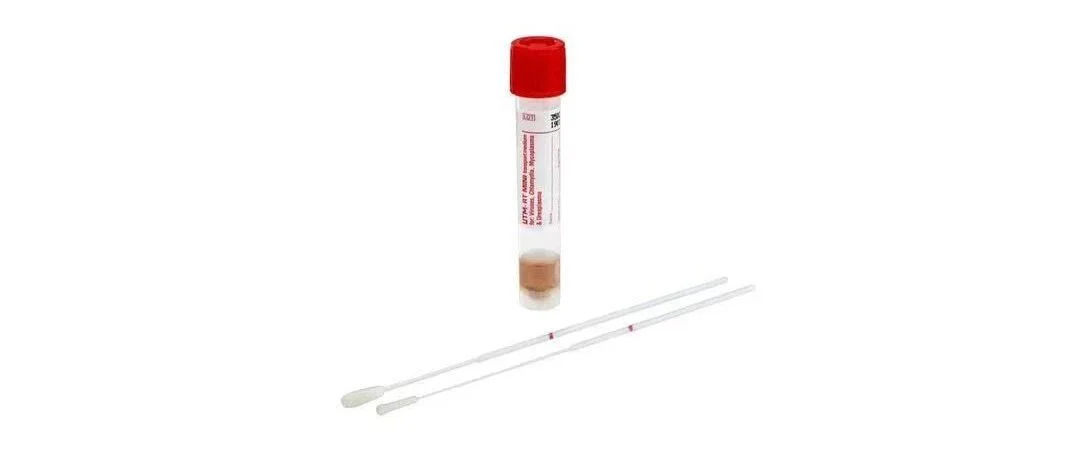
在新冠疫情期间,病毒采样管套装成为了检测试剂IVD大类中出口最大的产品。FDA针对疫情期间VTM的要求推出了一系列放宽政策,使得商业制造商能够分销和使用未按FDA要求验证的VTM,并且帮助增加商业制造的VTM的可用性。然而,为了确保运输介质的质量,VTM需要经过验证,并且需要符合相关标签、注册上市、ISO 13485等要求。制造商应该密切关注相关政策,以确保符合要求,并充分利用VTM白名单资源,满足市场需求。
在不同国家/地区,医疗器械的认证机制有所不同,如美国FDA采用药品管理模式,重视风险评估,欧盟MDD关注协调作用,中国医疗器械法规有严格的认证要求, 对医疗器械上市前、上市后进行管理,实行强制许可制度,同时采用分权式管理等。企业在进行医疗器械的认证时需要了解不同法规的要求并严格遵循相关规定,以确保产品的质量和安全性。
澳大利亚的TGA认证已成为医疗器械及药品行业的安全标准代名词,TGA全称为“Therapeutic Goods Administration”,负责管理药品、医疗器械、疫苗、血液、血液制品等与医疗相关的产品。TGA拥有一套成熟的管理体系,对产品原材料、生产制造、供应、进出口、广告宣传等方面进行严格监管,并持续跟踪监测产品的效果和风险,确保消费者的安全。对于消费者而言,确保选择经过TGA认证通过的产品,可以减少健康风险。
医疗器械是防控新冠病毒最为重要的保障,其中口罩和防护服是不可或缺的物品。针对防护服,不同国家有各自的认证标准,欧洲的EN14126、EN13795、EN14605等,ISO13982-1&2也都是行业内的知名认证证书。了解认证标准并进行相应认证,能确保医疗器械的质量和安全。