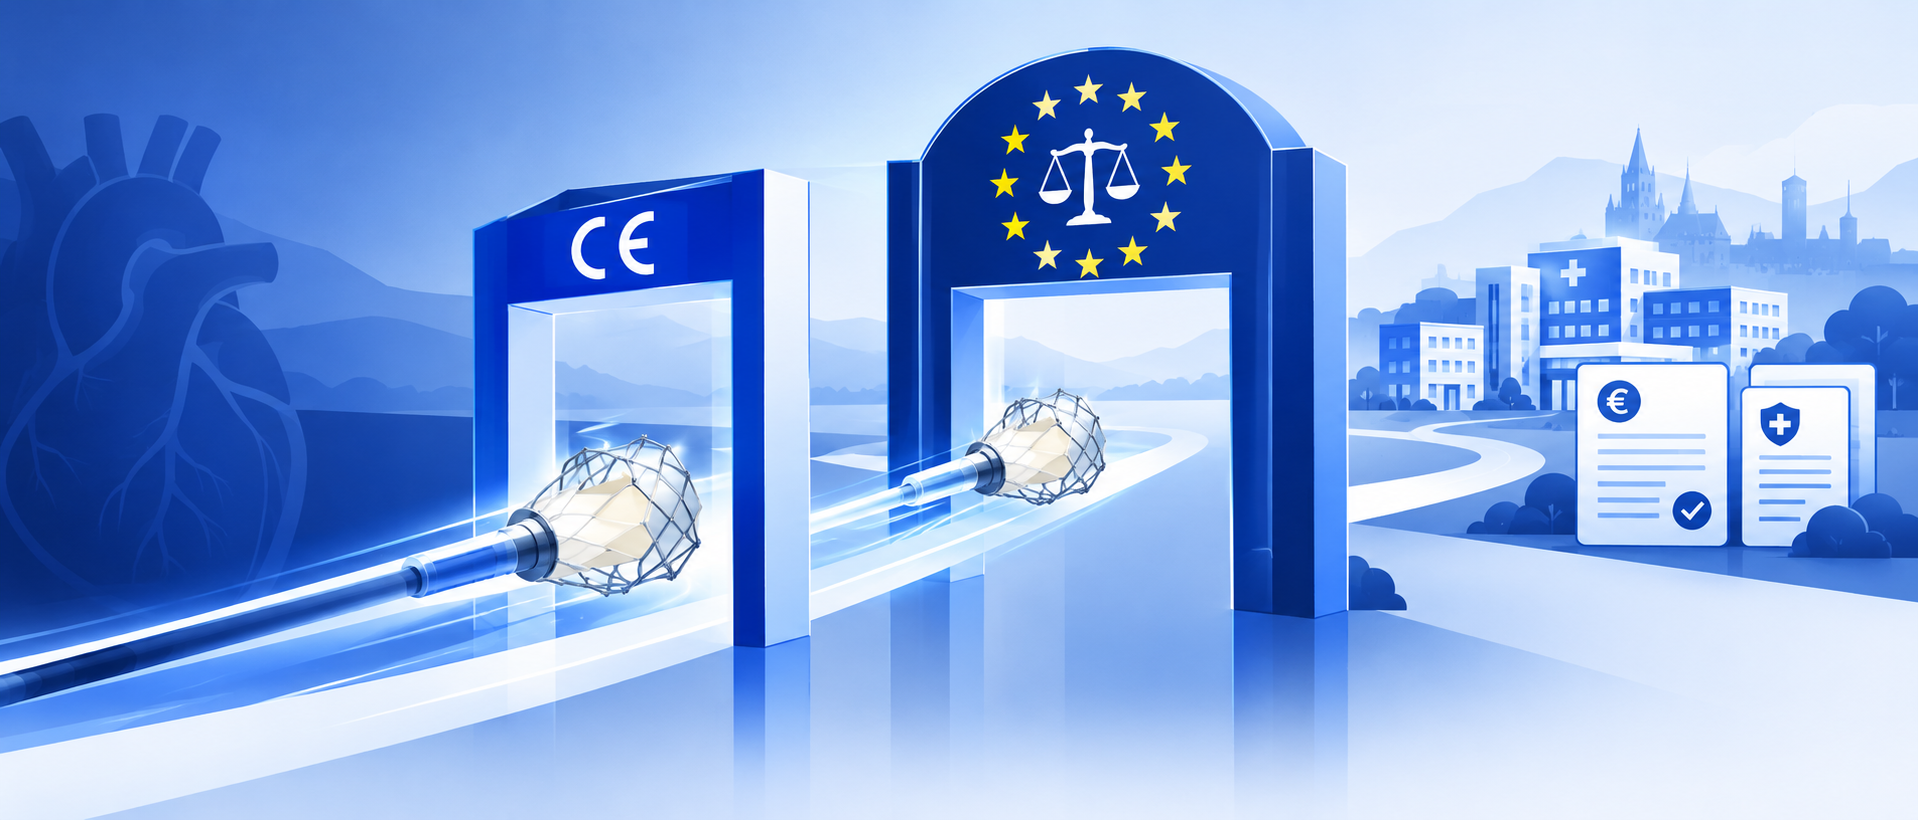
2026 年 10 月 6 日,欧盟委员会宣布,根据欧盟《卫生技术评估法规》(HTA 法规,Regulation (EU) 2021/2282),首次选定 2 款医疗器械做欧盟层面的联合临床评估(Joint Clinical Assessment,简称 JCA)。
欧委会的原话是:“今天标志着 HTA 法规下医疗器械联合评估工作的开始。”
过去,很多中国企业把“拿到 CE”当作进入欧洲的终点。现在,欧盟在 CE 之后又加了一道卫生技术评估关。这道关不影响产品能不能上市,但会影响产品进医院、进医保。普瑞纯证法规团队梳理了欧委会的官方文件,下面讲清楚:这次选了谁,JCA 评什么,哪些器械会被选中,中国企业该怎么准备。
一、首批名单:两款都是经导管二尖瓣置换系统
🫀SAPIEN M3 经导管二尖瓣置换系统
制造商:Edwards Lifesciences LLC
评估方:荷兰国家卫生保健研究所(ZIN);共同评估方:挪威医疗产品管理局(DMP)
🫀Highlife 经房间隔二尖瓣置换系统
制造商:Highlife SAS
评估方:法国国家卫生管理局(HAS);共同评估方:波兰卫生技术评估与价格体系管理局(AOTMiT)
这项决定依据的是欧盟成员国 HTA 协调组 6 月 22 日的推荐。还有几个信息值得注意:
📌 器械名单以后大约每季度确定一次。
📌 第二批已经在路上。协调组 9 月 16 日通过了第二次推荐,又推荐了 2 款医疗器械,具体名单要等欧委会作出决定、器械取得认证后才会公开。
📌 药品方面已经先跑起来了。目前有 15 项药品 JCA 在进行,4 份报告已经发布。按协调组 2026 年度工作计划,今年预计启动约 5 项器械 JCA。
二、JCA 评什么?和 CE 认证有什么不同?
可以用一句话区分:CE 回答“这个器械安全有效吗”,JCA 回答“它比现有疗法好在哪里”。
🔹 CE 认证(MDR/IVDR)由公告机构审核,关注的是安全、性能和受益风险比,结果决定产品能不能上市。
🔹 JCA由各成员国的 HTA 机构联合开展,根据欧委会的说明,评的是器械和其他卫生技术相比的相对临床有效性和相对安全性。它的结果会影响各国的定价、报销和医院准入决策。
💡 两个容易误解的地方:
① JCA 报告不对器械的“整体临床附加价值”下结论,也不打“通过/不通过”。它只给出对临床证据的科学分析。
②定价和报销仍由各成员国自己决定。不过,按 HTA 法规,各国在本国评估中要充分考虑 JCA 报告。所以 JCA 报告会成为 27 个成员国共同参考的“临床证据底稿”。
换句话说,在JCA 里,器械拿什么来比、比哪些终点、随访多久,会直接影响它在欧洲各国的报销谈判。
三、哪些器械会被选中?要先后过两道门槛
JCA 不是所有高风险器械都要做,而是择优挑选。
🚪 第一道门槛:进入“候选池”
根据 HTA 法规第 7(1) 条,只有以下两类产品可能被选中:
IIb 类和 III 类医疗器械,并且相关专家组已经按 MDR 第 54 条“临床评价咨询程序”出具了科学意见;
D 类体外诊断试剂,并且相关专家组已经按 IVDR 第 48(6) 条出具了意见。
那么,哪些器械要走 MDR 第 54 条的专家组咨询?主要是两类:III 类植入器械,以及用于给药或移除药物的 IIb 类有源器械(规则 12)。证书换发、同一制造商对已上市器械做改进且不影响受益风险比,以及已有通用规范(CS)覆盖等情形,可以不走这个程序。
📌 关键提醒:专家组意见本来是 CE 审评中的一个环节,但它现在同时是进入 JCA 候选池的入场券。按欧委会的说明,欧洲药品管理局(EMA)每季度会把前三个月的专家组意见清单交给 HTA 秘书处,协调组再从中挑选。所以,如果你的器械要走专家组咨询,就要预想到它可能被选去做 JCA。
🚪 第二道门槛:满足 6 项遴选标准之一
根据 HTA 法规第 7(4) 条,候选池里的器械至少要满足以下一项标准才会被选中:
1.存在未满足的医疗需求
2.属于同类首创(first in class)
3.对患者、公共卫生或医疗体系有潜在重大影响
4.含有使用人工智能、机器学习技术或算法的软件
5.具有显著的跨境属性
6.有重大的欧盟层面附加价值
第 4 条值得中国企业特别注意:含 AI 算法的高风险器械被单独列成了一项标准。首批选中的两款都是结构性心脏病领域的创新植入物,正好对应“同类首创”和“未满足的医疗需求”。
四、被选中之后:100 天交材料,有硬性截止日
根据欧委会公布的流程,器械被选中之后大致这样走:
📍 推荐阶段(不公开)
协调组作出推荐后,HTA 秘书处会通知相关企业和公告机构。被推荐的企业要通过 HTA 安全平台提交 CE 证书和使用说明书。这一阶段,被推荐的器械名单不对外公开。
📍 确定评估方和评估范围
JCA 小组从两个不同成员国中指定评估方和共同评估方,并征求患者、临床专家等的意见,确定评估范围,包括患者人群、干预措施、对照、健康结局等参数(也就是 PICO 框架)。
📍 欧委会正式选定
器械取得认证后,欧委会才会通过实施决定正式选定,并在 JCA 追踪表里公开。
📍 100 天提交评估材料
欧委会把最终的评估范围发给企业,企业要在 100 天内按实施条例 (EU) 2025/2086 规定的模板提交评估材料。欧委会在 15 个工作日内核查。如果材料不全,企业只有 15 天补正。
📍 出具报告
评估方起草报告。患者和临床专家提出意见后,报告会交企业做事实核对,再由协调组认可。之后,欧委会会公开发布 JCA 报告、摘要报告和评估材料(商业敏感信息受保护)。
⚠️ 真实的前车之鉴:根据协调组 9 月 16 日的会议简报,已经有一项药品 JCA 被终止,原因是企业提交的材料不符合 HTA 法规第 9(2)、(3)、(4) 条的要求。器械 JCA 的规则一样严格,100 天的期限很紧。
五、对中国企业意味着什么?
中国企业近年在结构性心脏病、神经介入、外周血管等高风险植入器械,以及 AI 辅助诊断、高风险 IVD 领域发展很快,不少企业已经把欧洲列为重点市场。JCA 对不同阶段的企业影响不同。
🟢 正在规划关键临床试验的高风险器械企业
这是最应该行动的一类。CE 临床试验关注的是安全性和性能;JCA 关心的是和现有标准疗法相比怎么样。如果临床试验只为 CE 设计,比如没有设对照组、终点不是各国 HTA 机构关心的硬终点、随访时间不够,将来做 JCA 时就可能缺证据。
现在还来得及利用一个机会:联合科学咨询(JSC)。企业可以在临床研究还在规划时,就和各国 HTA 机构讨论试验设计。根据欧委会 9 月 22 日的通知,2026 年第四轮 JSC 申请从 9 月 23 日开放到 10 月 21 日,IIb 类、III 类器械和 D 类 IVD 都可以申请,申请材料要在截止前上传到 HTA 平台(开通平台权限需要几天)。可选的 3 个咨询时段如下:
🗓️ 2027 年 1 月 11 日前交简报材料,4 月 12 日那一周讨论
🗓️ 2027 年 2 月 8 日前交简报材料,5 月 10 日那一周讨论
🗓️ 2027 年 3 月 15 日前交简报材料,6 月 7 日那一周讨论
按协调组 2026 年度工作计划,JSC 不收费,但名额很少:今年计划只做 2 到 5 项器械 JSC。
🟢 正在做 CE 申报、可能触发专家组咨询的企业
要把专家组意见当成 HTA 的起点。一旦被推荐,企业要在短时间内提交证书和说明书;产品取得认证后,还要在 100 天内交出完整的评估材料。建议提前准备好以下内容:系统的文献检索、和标准疗法的对比证据、按 PICO 框架整理的临床数据,以及内部的法规、临床和市场准入团队分工。
🟡 中低风险器械企业,或已经在欧洲销售的企业
JCA 目前基本不涉及大多数 IIa 类、IIb 类器械,以及已经获证的老产品。不过要知道,欧洲越来越看重“比较证据”,各国自己的报销评估也照常进行。对报销依赖度高的产品,临床证据策略也值得提前规划。
💡 普瑞纯证解读:以前进入欧洲是“CE 一张证”的问题,现在高风险创新器械要面对的是“CE + JCA + 各国报销”这一整条链。最省钱的办法,是在设计第一个临床试验时就同时考虑公告机构和 HTA 机构的要求,一套证据满足两类审评者,避免上市后再补做对比研究。
六、普瑞纯证建议:高风险器械企业的 4 步自查
1.判断是否落入候选池
确认产品按 MDR 分类是否属于 III 类植入器械或规则 12 的 IIb 类有源器械,是否需要走第 54 条专家组咨询,以及是否符合豁免情形。IVD 企业要确认产品是不是 D 类。
2.对照 6 项遴选标准自评
产品是否同类首创、是否含 AI 算法、是否针对未满足的临床需求。满足的项越多,被选中的可能性越大。
3.审视临床证据策略
看现有或在规划的临床试验,能不能回答“和标准疗法相比怎么样”:对照组怎么选、终点是否以患者为中心、随访时间是否够。如果不够,考虑申请 JSC,或调整试验设计。
4.预留 JCA 资源
在 CE 项目计划里预留 JCA 材料准备的时间和人手,明确由谁对接 HTA 平台、由谁负责 100 天的材料提交,不要等到被选中才临时组建团队。
写在最后
首批名单只有两款器械,看起来不多,但它说明欧盟器械监管正式从“能不能上市”延伸到了“值不值得报销”。随着名单按季度更新,越来越多的高风险创新器械会进入这条通道。
对瞄准欧洲高端市场的中国创新器械企业来说,拿到 CE 只是第一步。越早把 HTA 的思路放进产品开发和临床设计,后面在欧洲各国的准入就越顺利。
普瑞纯证可以为医疗器械企业提供欧盟 MDR/IVDR 分类判定、技术文件和临床评价、欧盟授权代表等服务,帮助高风险器械企业在 CE 申报阶段就梳理好临床证据策略。欢迎后台留言或联系我们的顾问,评估你的产品是否可能进入欧盟 JCA 候选范围。
📚 参考来源
1. 欧委会卫生与食品安全总司公告:HTA 法规下首批医疗器械联合临床评估选定(2026-10-06)
https://ec.europa.eu/newsroom/sante/newsletter-archives/80023
2. 欧委会实施决定 C(2026)7113:遴选医疗器械进行联合临床评估
https://health.ec.europa.eu/document/download/d7000946-98f0-4af5-9003-25998ee97ffa_en?filename=C_2026_7113_1_EN_ACT_part1_v4.pdf
3. 欧盟《卫生技术评估法规》Regulation (EU) 2021/2282(EUR-Lex)
https://eur-lex.europa.eu/eli/reg/2021/2282/oj/eng
4. 欧委会:医疗器械和体外诊断试剂联合临床评估专页
https://health.ec.europa.eu/health-technology-assessment/implementation-regulation-health-technology-assessment/joint-clinical-assessments-medical-devices-and-vitro-diagnostic-medical-devices_en
5. 欧盟成员国 HTA 协调组第 23 次会议简报
https://health.ec.europa.eu/document/download/26b41f94-f9f0-460c-82f0-a517faf497de_en?filename=hta_20260916_flash_en.pdf
6. HTA 协调组 2026 年度工作计划
https://health.ec.europa.eu/document/download/81db097f-a9cb-4404-837c-115b4289321d_en?filename=hta_hatcg_2026-awp_en.pdf
7. 欧委会公告:2026 年第四轮联合科学咨询申请
https://ec.europa.eu/newsroom/sante/newsletter-archives/79438
全球准入 ▶▶▶
►►►
扫码进入我们的专家群,为您解答各种法规难题
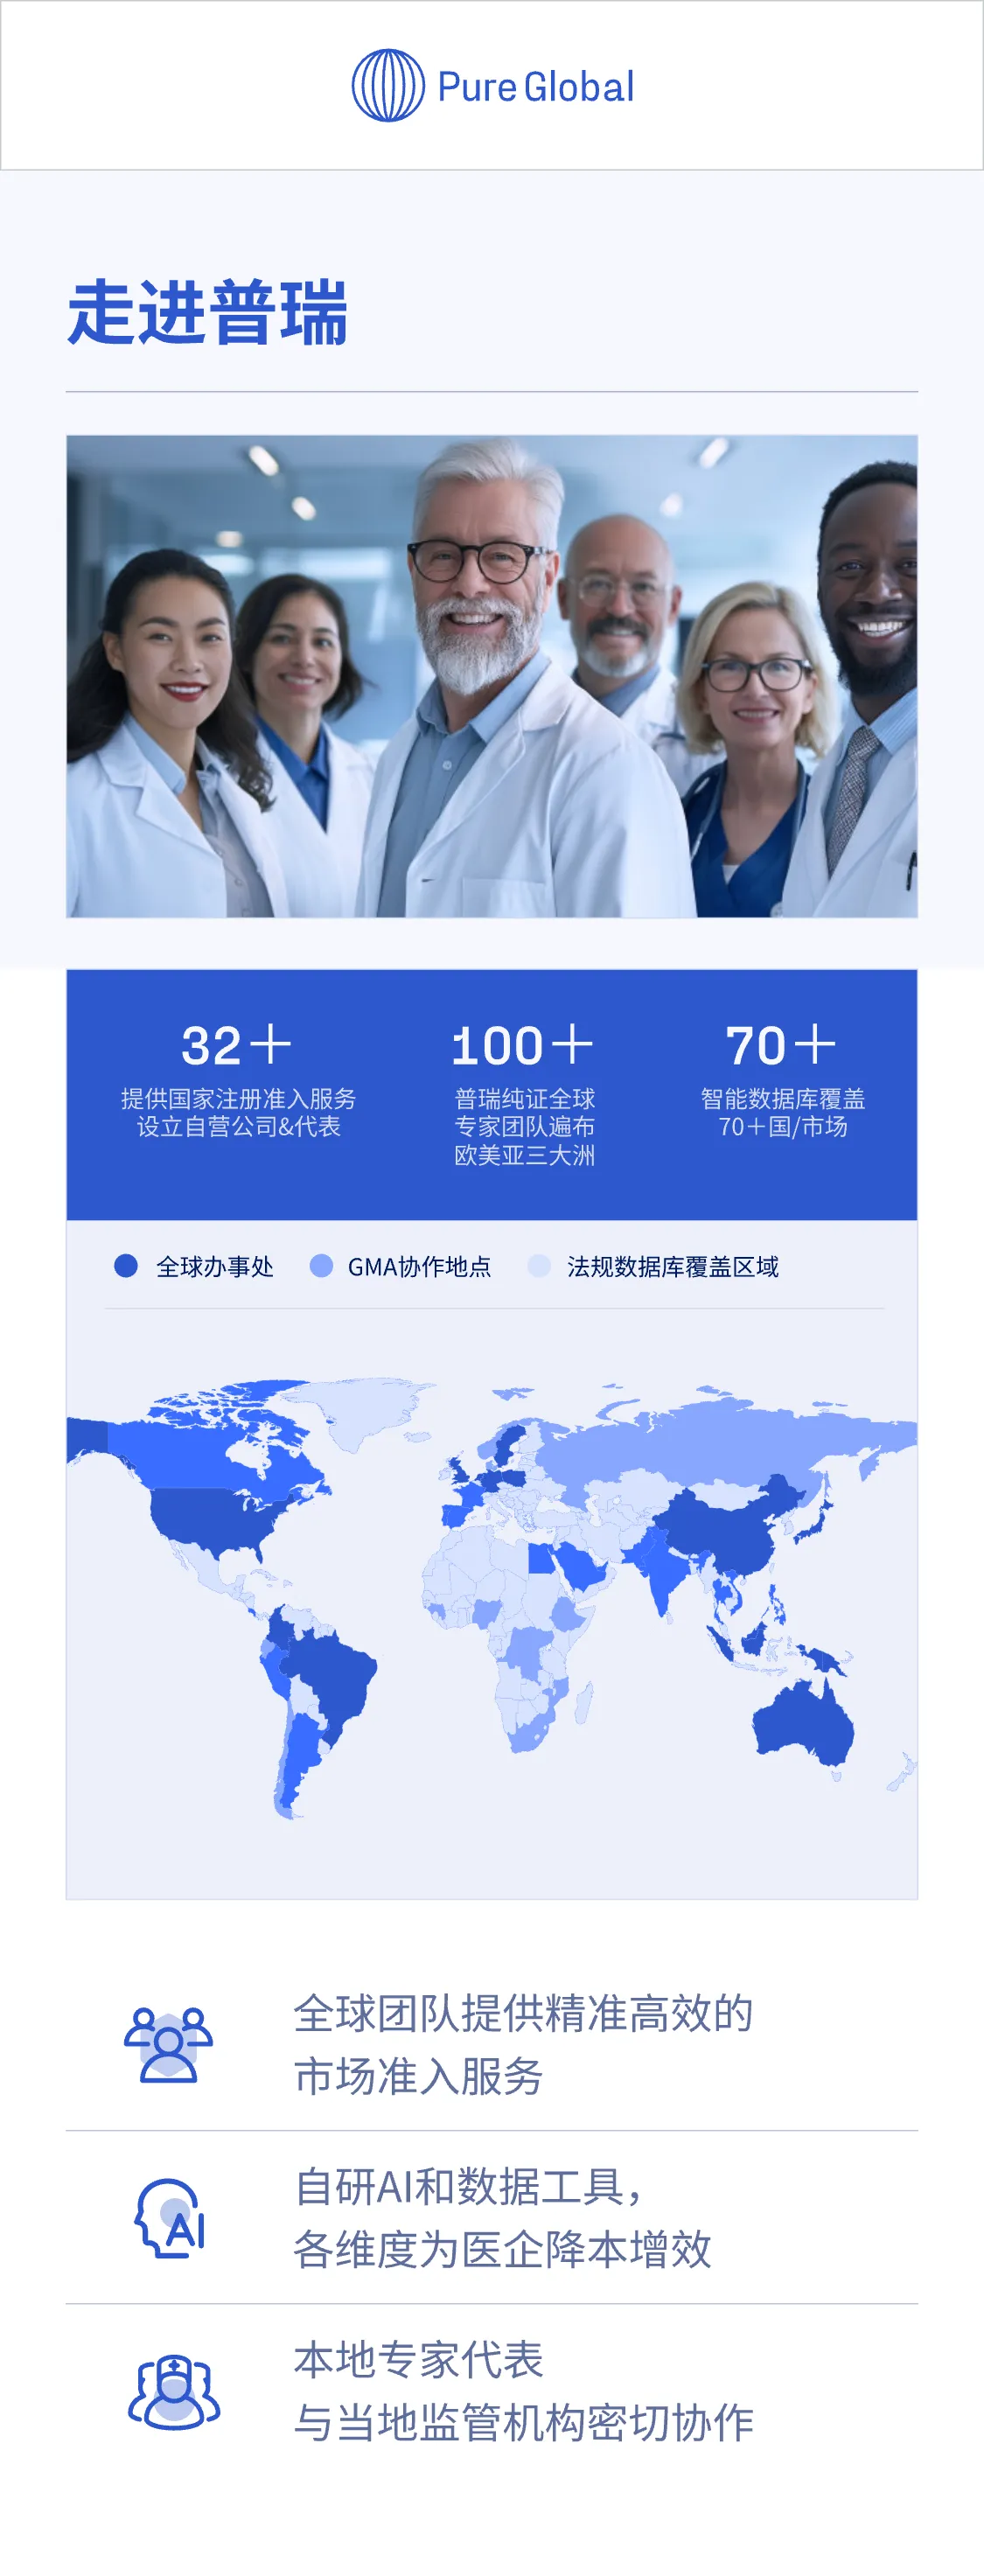
在全球临床和患者服务环节,普瑞纯证凭借遍布全球的数百个合作实验室、2 个自营实验室和 8 个海外生物银行,为医疗企业提供高效临床试验服务。其全球智能法规平台(GRIP)包含全球法规资讯、临床试验数据、多国注册产品数据、经销商数据等数据库,助力企业在产品海外落地各节点,利用大数据支持商业决策与市场战略制定。通过本次会议,将深入探讨如何借助 AI Agent 及本地化网络,从全球市场准入、产品策略、国际合规、营销体系,到全球临床和患者服务等方面,帮助中国医械企业抓住出海机会,铺平准入路径,解锁全球市场,实现从 “寻宝式” 出海到 “融入共赢式” 出海的转变,推动医疗器械行业全球化迈向新高度。